Vai trò của protein kích hoạt GTPase trong quá trình chết tế bào và miễn dịch khối u được quy định
May 05, 2023
trừu tượng
Protein kích hoạt GTPase (GAP) là một chất điều chỉnh tiêu cực của protein GTPase được cho là thúc đẩy quá trình chuyển đổi dạng GTPase-GTP hoạt động thành dạng GTPase-GDP. Dựa trên khả năng điều chỉnh các protein GTPase và các miền khác, GAP tham gia trực tiếp hoặc gián tiếp vào các quy trình yêu cầu tế bào khác nhau. Chúng tôi đã xem xét các bằng chứng hiện có về GAP điều chỉnh quá trình chết tế bào theo quy định (RCD), chủ yếu là quá trình tự hủy và tự thực, cũng như một số RCD mới, đặc biệt chú ý đến mối liên hệ của chúng với các bệnh, đặc biệt là ung thư. Chúng tôi cũng xem xét rằng GAP có thể ảnh hưởng đến khả năng miễn dịch của khối u và đã cố gắng liên kết GAP, RCD và khả năng miễn dịch của khối u. Hiểu sâu hơn về GAP để điều chỉnh các quá trình này có thể dẫn đến việc phát hiện ra các mục tiêu điều trị mới để tránh mất tế bào bệnh lý hoặc làm trung gian cho sự chết của tế bào ung thư.
Sự chết tế bào điều hòa đề cập đến cái chết tích cực của một loại tế bào điều hòa trong hệ thống miễn dịch, do đó điều chỉnh cường độ và thời gian của phản ứng miễn dịch. Các tế bào điều hòa bao gồm tế bào T điều hòa và tế bào B điều hòa, v.v., rất quan trọng để duy trì cân bằng nội môi của hệ thống miễn dịch. Có một mối quan hệ chặt chẽ giữa sự chết tế bào quy định và khả năng miễn dịch. Sự chết tế bào theo quy định có thể ảnh hưởng đến cường độ và thời gian của phản ứng miễn dịch và do đó là mức độ miễn dịch. Một mặt, quá trình chết tế bào được điều chỉnh có thể tăng cường phản ứng miễn dịch và thúc đẩy quá trình loại bỏ mầm bệnh. Mặt khác, sự chết đi của tế bào điều tiết quá mức cũng có thể làm suy yếu khả năng miễn dịch, dẫn đến dễ bị nhiễm trùng và các bệnh tự miễn dịch. Tóm lại, sự chết tế bào theo quy định có liên quan chặt chẽ đến khả năng miễn dịch. Sự chết tế bào điều tiết phù hợp có thể tăng cường phản ứng miễn dịch và thúc đẩy việc loại bỏ mầm bệnh, nhưng sự chết tế bào điều tiết quá mức cũng có thể làm suy yếu khả năng miễn dịch, khiến cơ thể dễ bị nhiễm trùng và xuất hiện các bệnh tự miễn dịch. Do đó, chúng ta phải hết sức chú ý đến việc cải thiện khả năng miễn dịch. Cistanche có thể tăng cường khả năng miễn dịch. Cistanche rất giàu nhiều chất chống oxy hóa, chẳng hạn như vitamin C, vitamin C, carotenoid, v.v. Những thành phần này có thể loại bỏ các gốc tự do, giảm stress oxy hóa và cải thiện khả năng miễn dịch. sức đề kháng của hệ thống miễn dịch.

Nhấp vào bổ sung cistanche Deserticola
từ khóa:
Protein kích hoạt GTPase, quy định chết tế bào, miễn dịch khối u.
Giới thiệu
Siêu họ Ras của con người (GTPase đơn phân) của guanosine triphosphatase nhỏ (GTPase nhỏ) bao gồm hơn 150 thành viên [1] và thường được chia thành năm họ chính: họ Ras, Rho, Rab, Arf và Ran [2]. Chúng được liên kết với các quá trình tế bào đa dạng, bao gồm truyền tín hiệu, vận chuyển vật chất và xây dựng khung tế bào chất [3]. Các GTPase nhỏ có hai trạng thái hình dạng khác nhau và quay vòng qua lại giữa chúng.
Ở trạng thái được kích hoạt, chúng bị ràng buộc với GTP và điều ngược lại là đúng với GDP. Quá trình chuyển đổi trạng thái này được quản lý bởi ba cơ quan quản lý: các yếu tố trao đổi nucleotide guanine (GEFs), chất ức chế phân ly nucleotide guanine (GDIs) và protein kích hoạt GTPase (GAP) [4]. Trong số này, GEF là những yếu tố tích cực kích hoạt GTPase bằng cách thúc đẩy liên kết với GTP, trong khi GDI và GAP đều là những yếu tố tiêu cực làm bất hoạt GTPase bằng cách cô lập và thủy phân GTP, tương ứng [3, 4].
GAP là nhiều protein miền cấu trúc (Hình 1) có kích thước từ 50 đến 250 kDa [5]. Tương ứng với siêu họ Ras của GTPase, GAP cũng có thể được chia thành năm họ chính: họ Ras-GAP, RhoGAP, Rab-GAP, Arf-GAP và Ran-GAP. Trái ngược với GAP của siêu họ Ras, một nhóm GAP, được gọi là bộ điều chỉnh tín hiệu protein G (RGS), hoạt động trên các protein G dị loại [5, 6]. Khi ở trong cấu hình giới hạn GDP, GAP thường có thể chấm dứt các tầng tín hiệu xuôi dòng tương ứng bằng cách thủy phân GTP. Phản ứng thủy phân GTP diễn ra cực kỳ chậm, nhưng GAP có thể đẩy nhanh bước phân tách theo một số bậc độ lớn để tăng tốc độ thủy phân. Trong quá trình thủy phân RasGTP, các GAP truyền thống chèn ngón tay arginine hoặc ngón tay cái măng tây vào rãnh liên kết nucleotide của GTPase được nhắm mục tiêu để kích thích quá trình thủy phân [7, 8], trong khi các protein RGS liên kết trực tiếp với các tiểu đơn vị G hoạt động của thụ thể kết hợp G-protein (GPCR) để gây ra quá trình thủy phân [6].

Về mặt sinh lý, tế bào chết là một cơ chế cân bằng nội môi nhằm điều chỉnh và duy trì chức năng cũng như kích thước của các mô và cơ quan. Khác biệt đáng kể so với chết tế bào ngẫu nhiên (ACD), hậu quả của sự xáo trộn môi trường bên ngoài, chết tế bào theo quy định (RCD), là cần thiết đối với những phiền toái về sinh lý hoặc bệnh lý kích hoạt các tầng và cơ chế tín hiệu cấu trúc phân tử được mã hóa di truyền nội sinh, có thể bị can thiệp bởi di truyền. hoặc thuốc dược lý. RCD có thể được phân thành hai loại chính: apoptotic và nonapoptotic. Apoptosis là dạng chết tế bào được lập trình (PCD) phổ biến nhất, trong khi một loại RCD không theo chương trình chính khác, bao gồm hoại tử, autophagy, thảm họa phân bào, pyroptosis, ferroptosis, methuosis, proptosis, parthanatos, chết tế bào phụ thuộc lysosome, enzim và ung thư, cũng đang được chú ý [9, 10].
Các loại chết tế bào khác nhau này khác biệt bởi những thay đổi về hình thái và các đặc điểm sinh hóa do các kích thích chết của chúng gây ra, nhưng một số dạng chết tế bào không hoàn toàn độc lập với các dạng khác, với các giao điểm nhất định của các đặc điểm phân tử, chẳng hạn như chết theo chương trình và chết tế bào tự thực [11 ]. Bất kể các quy tắc chết của tế bào bình thường, phần lớn các tế bào ung thư vẫn tồn tại khi không được cho là bằng cách tạo ra các đột biến gen hoặc sửa đổi biểu sinh có liên quan ảnh hưởng đến việc truyền tín hiệu chết của tế bào để phá vỡ RCD.
Quy định về hoạt động GTPase của GAP kích hoạt một loạt các thay đổi về tín hiệu, cụ thể là về sự phát triển, tăng sinh và chết của tế bào, và chúng tôi đã đóng khung những gì chúng tôi có thể quan sát được về RCD và khả năng miễn dịch của khối u để khám phá các liên kết giữa ba điều này. Trong đánh giá này, trước tiên chúng tôi sẽ thảo luận về sự hiểu biết về cơ chế phân tử của GAP đối với các RCD khác nhau, minh họa bằng một số lượng lớn các ví dụ riêng lẻ (Bảng 1), và cuối cùng, trọng tâm chính sẽ được đặt vào quy định về khả năng miễn dịch khối u của GAP . Bằng cách tóm tắt kiến thức này, chúng tôi sẽ giải thích thêm về ý nghĩa sinh lý bệnh của quy định GAP đối với các quá trình này và nêu bật các phương pháp điều trị ung thư đầy hứa hẹn dựa trên những phát hiện mới này.

Sự chết tế bào
Apoptosis là một dạng PCD và còn được gọi là 'hoại tử co rút' [12] do các đặc điểm hình thái của sự ngưng tụ chất nhiễm sắc và sự co rút của tế bào (pyknosis). Ngoài ra, các tính năng của nó bao gồm sự phân mảnh DNA (karyorrhexis), sự hình thành apoptosome và sự chảy máu màng [9]. Hai con đường truyền tín hiệu phổ biến gây ra quá trình chết theo chương trình: một con đường là con đường nội tại, do sự thay đổi điện thế màng ty thể và tính thấm của màng ngoài, sau đó thúc đẩy giải phóng các protein ty thể như cytochrom c, do đó kích hoạt caspase 3 và hình thành apoptosome [13 ]. Quá trình này được điều chỉnh bởi họ protein BCL-2, chủ yếu là các protein tiền apoptotic (BAX, BAK, BIM, PUMA và BID) và các protein chống apoptotic (BCL-2, BCL-XL và MCL1) [ 14]. Con đường khác là con đường chết theo chương trình bên ngoài được bắt đầu bởi phức hợp tín hiệu gây chết (DISC) và các thụ thể gây chết (protein màng tế bào), chẳng hạn như Fas, thụ thể yếu tố hoại tử khối u (TNF) và phối tử gây chết theo chương trình liên quan đến TNF. (TRAIL), các thụ thể này cuối cùng sẽ kích hoạt họ caspase protease, những người thực hiện quá trình chết theo chương trình của tế bào và gây ra quá trình chết theo chương trình của tế bào [13, 15].

Rối loạn chết theo chương trình có liên quan chặt chẽ đến sự xuất hiện và phát triển của các bệnh tự miễn dịch, bệnh thoái hóa thần kinh và khối u. Ví dụ, tế bào ung thư thường có đặc tính ức chế quá trình chết theo chương trình (apoptosis) để đảm bảo khả năng sinh sôi nảy nở không giới hạn.
Các nghiên cứu mới nổi đã chỉ ra rằng GAP có liên quan chặt chẽ với tiến trình apoptotic (Hình 2). Một số GAP có thể thúc đẩy quá trình chết theo chương trình của các tế bào khối u để bảo vệ sinh vật. p120RasGAP, chất điều chỉnh tín hiệu G-protein 3 (RGS3), bị xóa trong ung thư gan 1 (DLC1), DOC-2/DAB2 tương tác protein (DAB2IP) và STARD13 là những ví dụ điển hình vì năm GAP có thể ảnh hưởng đến sự cân bằng của các protein chống quá trình chết theo chương trình và các protein tiền quá trình chết theo chương trình và/hoặc con đường truyền tín hiệu tương ứng để gây ra quá trình chết theo chương trình. p120RasGAP (còn được gọi là RASA1), GAP cổ điển của RAS, gây ra độc tính khối u phụ thuộc Ras khi quy định phiên mã của nó bị ức chế. Sorafenib, với tư cách là một tác nhân được nhắm mục tiêu trong ung thư biểu mô tế bào gan (HCC), có thể gây ra quá trình chết theo chương trình của các tế bào khối u. Các nghiên cứu đã chỉ ra rằng con đường quan trọng của nó điều chỉnh tăng mức độ p120RasGAP cho hiệu quả điều trị của nó bằng cách thúc đẩy quá trình phosphoryl hóa của homeobox tuyến yên 1 (PITX1) để tăng biểu hiện và tính ổn định của nó [16]. Tuy nhiên, liệu quá trình chết theo chương trình có thể được gây ra thành công hay không phụ thuộc vào mức độ hoạt động của con đường truyền tín hiệu. Caspase-3 được kích hoạt nhẹ nhàng hơn, giúp chống lại quá trình chết theo chương trình và thúc đẩy sự sống của tế bào bằng cách tách p120RasGAP thành hai mảnh; đoạn đầu cuối N của nó kích hoạt con đường PI3k/Akt và chỉ có quá trình kích hoạt quá mức của caspase mới thúc đẩy quá trình chết theo chương trình của tế bào [17, 18].
Trong HCC, sự biểu hiện của RGS3 bị ảnh hưởng bởi lncRNA HOXD-AS1 gây ung thư, làm giảm mức độ mRNA của RGS3 và kích hoạt đường truyền tín hiệu MEK/ERK để ngăn chặn quá trình chết theo chương trình [19]. HOXD-AS1 cũng điều chỉnh tăng biểu hiện của ARHGAP11A (một RhoGAP) và dẫn đến việc gây ra sự di căn bằng cách đóng vai trò là RNA nội sinh cạnh tranh (ceRNA) và ức chế miR19 [19]. Tương tự như HOXD-AS1, 3'UTR của STARD13 (DLC2, RhoGAP) hoạt động như một ceRNA và tăng biểu hiện yếu tố biến đổi (BMF) Bcl-2 bằng cách liên kết cạnh tranh với miR-125b trong bệnh ung thư vú.
Trong khi đó, STARD13 3'UTR có thể thúc đẩy sự tương tác của BMF/Bcl-2 để giải phóng Bax và cytochrom c để kích hoạt con đường tự hủy nội tại [20]. DLC1 và DAB2IP ảnh hưởng trực tiếp đến con đường tương ứng và protein đích để gây ra quá trình chết theo chương trình. Ví dụ: DLC1 (một RhoGAP) bãi bỏ quy định biểu hiện của TNFAIP3/A20 và điều chỉnh tăng biểu hiện của BCL211/BIM và caspase-3 để gây chết tế bào bằng cách vô hiệu hóa tín hiệu NF-кB trong angiosarcoma [21]. Tác dụng của DAB2IP đối với việc thúc đẩy quá trình chết theo chương trình liên quan đến nhiều con đường truyền tín hiệu trong bệnh ung thư [22]. Trong ung thư tuyến tiền liệt (PCa), DAB2IP có vai trò kép trong việc ảnh hưởng đến quá trình tự hủy. Đầu tiên, DAB2IP tương tác trực tiếp với STAT3 và ức chế quá trình phosphoryl hóa của nó (tyrosine 705 và serine 727) cũng như quá trình giao dịch, do đó làm xáo trộn sự biểu hiện cân bằng của các gen tiền apoptotic (Bax) và các gen chống apoptotic (sống sót, Bcl-2 và Bcl -xL) và thúc đẩy quá trình chết theo chương trình. Thứ hai, DAB2IP kích hoạt các con đường nội tại, bao gồm phá vỡ tiềm năng màng ty thể và giải phóng cytochrom c, Omi/HtrA2 và Smac, cuối cùng kích hoạt chuỗi caspase [23].
RACGAP1 có thể thúc đẩy sự di căn và phát triển của ung thư bằng cách ức chế quá trình chết theo chương trình. RACGAP1 tác động lên các protein G nhỏ thuộc họ Rho, kích thích quá trình thủy phân GTP và điều hòa CDC42 và RAC1. Sự biểu hiện và tính ổn định của RACGAP1 bị ảnh hưởng bởi STAT3 và trình tự biến đổi tế bào biểu mô 2 (ECT2). Trong HCC, STAT3, một yếu tố phiên mã của RACGAP1, có thể điều chỉnh tăng biểu hiện của RACGAP1, và sau đó, RACGAP1 làm giảm đường dẫn tín hiệu của Hippo thông qua việc tích lũy F-actin để kích hoạt protein đồng kích hoạt phiên mã (YAP). Với YAP, quá trình phiên mã của vùng khởi động được dịch mã nucleoporin (TPR) được điều chỉnh lại. Ngược lại, TPR có thể điều chỉnh quá trình phosphoryl hóa và nội địa hóa RACGAP1 trong trục chính trung tâm. Kết quả là quá trình chết theo chương trình bị ức chế trong khi sự phát triển của các tế bào khối u được thúc đẩy [24]. ECT2, tác nhân xúc tác trao đổi nucleotide guanine trên GTPase nhỏ [25], tương tác với RacGAP1. Trong HCC, một mặt, ECT2 thúc đẩy sự ổn định của protein RacGAP1 và mặt khác, RacGAP1 thúc đẩy quá trình kích hoạt RhoA qua trung gian ECT2-và di căn tế bào HCC [26]. Trong ung thư vú dạng đáy (BLBC), các tế bào RACGAP1 bị loại bỏ cũng đã được chứng minh là thất bại trong quá trình phân bào và gây ra sự khởi đầu của quá trình chết theo chương trình [27].
Chắc chắn, GAP cũng đóng một vai trò quan trọng trong các bệnh khác liên quan đến quá trình chết theo chương trình, ngoại trừ ung thư. Apoptosis không kịp thời và không phù hợp sẽ làm tăng tỷ lệ mắc bệnh tim mạch. 70% bệnh nhân dị dạng mao mạch-động tĩnh mạch có đột biến bất hoạt trong gen RASA1. Rất có thể, dựa trên chức năng của đoạn đầu N bị cắt của RASA1 trong việc làm trung gian chống quá trình chết theo chương trình, sự thiếu hụt RASA1 dẫn đến quá trình chết theo chương trình của các tế bào nội mô mạch bạch huyết (LV), kích hoạt sự hình thành van LV bị suy yếu [28].
Ngoài ra, RGS5 không chỉ điều phối hoạt động của các protein proapoptotic, protein antiapoptotic và caspase-3 mà còn ức chế các con đường truyền tín hiệu JNK1/2 và p38 để ức chế quá trình chết theo chương trình của tế bào cơ tim, tồn tại trong tái tưới máu cơ tim thiếu máu cục bộ [29 ]. Apoptosis không cần thiết cũng liên quan đến các bệnh thần kinh và bệnh thần kinh thị giác. Các nhà nghiên cứu cho rằng sự biểu hiện quá mức của DAB2IP, có tên mới là kinase điều hòa tín hiệu quá trình chết rụng tế bào 1-protein tương tác-1, có thể thúc đẩy sự phát triển của bệnh Alzheimer bằng cách làm trung gian quá trình tự hủy hoại do amyloid gây ra của các tế bào nội mô não, trong khi sự biểu hiện quá mức của TBC1D17 sẽ thúc đẩy quá trình chết tế bào võng mạc dẫn đến bệnh lý thần kinh thị giác [30, 31].
Tóm lại, các GAP đã nói ở trên tương tác với protein mục tiêu hoặc các con đường truyền tín hiệu để kích hoạt hoặc ức chế các con đường truyền tín hiệu apoptotic và ảnh hưởng đến quá trình chết theo chương trình, do đó ảnh hưởng đến sự phát triển của bệnh. Liên tục, các học giả đã chú ý mạnh mẽ đến các cơ chế và chiến lược điều trị của các khối u. Ở đây, chúng tôi giới thiệu một số GPA có ảnh hưởng đến quá trình chết theo chương trình để bộc lộ quá trình bệnh lý và nâng cao hiệu quả điều trị khối u. Tất nhiên, nghiên cứu GAP cũng tiết lộ các cơ chế đặc biệt của các quá trình bệnh lý khác để giúp chúng ta hiểu rõ hơn về thiết kế và giúp chúng ta phát triển một phương pháp điều trị hiệu quả cho các mục tiêu đặc biệt.
RCD không apoptotic
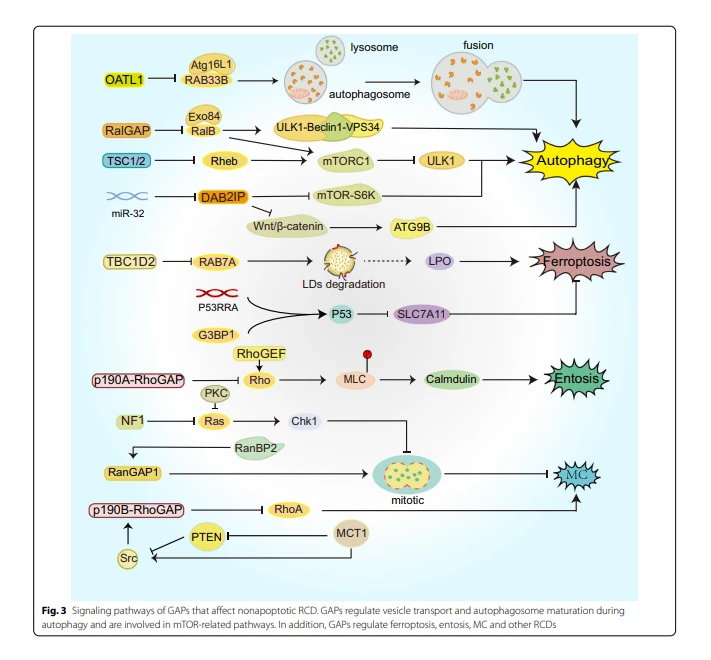
Phần này không chỉ đề cập đến cái chết của tế bào phụ thuộc vào quá trình autophagy để giải thích mối liên hệ với GAP mà còn bao gồm các dạng chết tế bào mới, chẳng hạn như bệnh ferroptosis, pyroptosis và các loại không chính thức khác (Hình 3).
Sự chết tế bào phụ thuộc vào autophagy
Để duy trì cân bằng nội môi và sức khỏe của chúng ta, cần phải kích hoạt quá trình tự thực để loại bỏ các thành phần dư thừa và có hại của tế bào. Autophagy là một quá trình tế bào quan trọng, được bảo tồn và bình thường, luôn được chia thành nhiều bước: tạo ra các phagophores, hình thành autophagosome và autolysosome, thoái hóa và tuần hoàn các chất bên trong. Các đặc điểm chính là cấu trúc màng đặc biệt, bao gồm thực bào, autophagosome và autolysosome. Autophagy được coi là một cơ chế tồn tại của tế bào, nhưng khi autophagy bị kích hoạt quá mức vượt quá khả năng của tế bào, nó sẽ dẫn đến cái chết của tế bào, được gọi là chết tế bào phụ thuộc vào autophagy (ADCD). Việc xác định ADCD yêu cầu các tính năng tăng tỷ lệ hoạt động tự thực và loại trừ tế bào chết do các dạng khác, và nó có thể được sửa đổi bằng cách ức chế di truyền và/hoặc dược lý của các yếu tố tự thực [32].
Tuy nhiên, khái niệm về ADCD vẫn còn nhiều tranh cãi. Một mặt, sự tồn tại của nhiễu xuyên âm giữa autophagy và các RCD khác, chẳng hạn như quá trình chết theo chương trình, gây khó khăn cho việc xác định ADCD là một quá trình chết tế bào độc lập chỉ bằng các dấu hiệu hình thái và phân tử có liên quan, và mặt khác, một ngưỡng để phân loại gây chết người và autophagy không gây chết người rất khó xác định [33, 34]. Vai trò của autophagy trong các khối u có thể là hai mặt. Mặc dù việc mất khả năng tự thực sẽ thúc đẩy sự phát triển của khối u trong mô hình chuột, nhưng nhiều bằng chứng chứng minh rằng quá trình tự thực có thể ngăn chặn các phản ứng viêm đặc hiệu của khối u và hỗ trợ các hoạt động trao đổi chất của tế bào khối u trong môi trường vi mô hạn chế chất dinh dưỡng, thúc đẩy sự phát triển của khối u [35, 36]. Người ta đã chứng minh rằng một số loại thuốc chống ung thư, chẳng hạn như resveratrol và asen trioxide, có thể gây ra ADCD [37–39], và ngoài ra, ADCD xảy ra trong các tế bào biểu hiện Ras gây ung thư khi không có các gen đồng biến đổi khác [40], nhưng nó vai trò trong các khối u khác nhau vẫn còn được khám phá. Do đó, chúng tôi chỉ cung cấp phần giới thiệu hạn chế về vai trò của GAP trong quá trình tự trị ở đây.
Autophagosome là dấu hiệu hình thái của autophagy, trong khi các protein liên quan đến autophagy (ATG) là chìa khóa để hình thành autophagosome và là dấu hiệu phân tử của autophagy. RAB GTPase có thể kiểm soát việc vận chuyển các túi nội bào [41] và chỉ định sự trưởng thành của autophagosome [42]. Khoảng 10 protein RAB có chức năng xác định trong autophagy [43]. Do đó, các RABGAP, bao gồm các RABGAP chứa miền TBC (TRE2-BUB2-CDC16), cũng tham gia vào quá trình tự thực. RAB33B ảnh hưởng đến sự hình thành autophagosome bằng cách tuyển dụng phức hợp Atg12-Atg5-Atg16L1 vào thực bào và Atg16L1 là protein liên kết của RAB33B [44].
Một nghiên cứu cho thấy OATL1 là một GAP hoạt động trên RAB33B và sự biểu hiện quá mức của nó có thể làm chậm quá trình trưởng thành của autophagosome bằng cách điều chỉnh sự hợp nhất giữa autophagosome và lysosome [45]. RalA/B (RAS giống như A/B), một thành viên của gia đình Ras GTPase, cũng là một yếu tố điều chỉnh chính của quá trình vận chuyển túi [46]. Trong mô hình tế bào động vật có vú, RalB và protein hiệu ứng Exo84 của nó cùng nhau tạo ra tổ hợp ULK1-Beclin1-VPS34, cần thiết cho sự hình thành autophagosome. Trong các điều kiện thí nghiệm thiếu giới hạn dinh dưỡng, việc giảm RalGAP có thể kích hoạt RalB và gây ra sự gia tăng bệnh autophagy [47]. Trong một thí nghiệm khác sử dụng Drosophila làm mô hình, các nhà nghiên cứu đã phát hiện ra rằng Ral GTPase điều chỉnh quá trình tự thực trong bối cảnh của PCD [48], có thể được coi là ADCD.
Mục tiêu cơ học của rapamycin (mTOR) tích hợp các yếu tố tăng trưởng và tín hiệu dinh dưỡng để ức chế quá trình tự thực. mTORC1, là một phức hợp tín hiệu với mTOR là thành phần chính, thúc đẩy quá trình phosphoryl hóa ULK1 (chú-51-như kinase 1) khi có đủ chất dinh dưỡng [49]. Theo quy định của kinase tín hiệu AKT và AMPK, phức hợp xơ cứng củ 1/2 (TSC1/2) hoạt động như GAP của Rheb (tương đồng Ras được làm giàu trong não) để ức chế sự hình thành Rheb gắn với GTP và tham gia vào quy định của đường dẫn tín hiệu Rheb-mTORC1-ULK1 để thúc đẩy quá trình tự thực [49–51]. Sự thiếu hụt Tsc1/2 chịu trách nhiệm cho sự phát triển của phức hợp xơ cứng củ (TSC), một rối loạn gen trội nhiễm sắc thể thường khiến bệnh nhân phát triển các khối u của nhiều hệ thống cơ quan [52]. Do đó, quá trình tự thực bị lỗi trong TSC có thể dẫn đến sự tích tụ các chất nền tự thực, bao gồm các protein và bào quan bất thường, trong tế bào, thúc đẩy quá trình hình thành khối u. Các nghiên cứu cũng chỉ ra rằng việc xóa RalGAP gây ra sự gia tăng hoạt động mTORC1, dẫn đến giảm khả năng tự thực.

Trong khi đó, đối với bệnh ung thư tuyến tụy, RalGAP ngăn chặn sự xâm lấn của tế bào khối u thông qua tín hiệu mTORC1 [53]. Autophagy làm tăng sức đề kháng của các tế bào khối u đối với hóa trị và xạ trị. Temozolomide (TMZ) để điều trị u nguyên bào thần kinh đệm (GBM) dễ gây ra bệnh tự thực và có thể làm cho các tế bào khối u kháng thuốc. DAB2IP được phát hiện là điều chỉnh tiêu cực biểu hiện ATG9B thông qua đường dẫn tín hiệu Wnt/-catenin, do đó ức chế quá trình tự thực do TMZ gây ra và tăng độ nhạy cảm với thuốc trong các tế bào GBM [54]. Ngoài ra, DAB2IP cũng đã được chứng minh là một chất điều chỉnh tiêu cực đối với khả năng chống bức xạ liên quan đến autophagy trong PCa. Với vai trò là bộ điều chỉnh ngược dòng của DAB2IP, miR-32 điều chỉnh giảm mức protein của DAB2IP bằng cách nhắm mục tiêu 3'-UTR của nó và ức chế quá trình dịch mã của nó [55]. Sau đó, đường dẫn mTOR-S6K xuôi dòng được kích hoạt, nhưng hoạt động autophagy được tăng cường, đây có thể là kết quả của sự ức chế phản hồi tiêu cực của Akt [56], cuối cùng là tăng cường khả năng chống bức xạ của các tế bào PCa [55, 57].
Một số GAP ảnh hưởng đến hệ thần kinh bằng cách điều chỉnh quá trình tự thực. SIPA1L2, một protein kích hoạt Rap GTPase, điều chỉnh quá trình giải phóng chất dẫn truyền thần kinh, được liên kết với tín hiệu TrkB/Rap1 và các amphisome là các bào quan dung hợp của các endosome muộn TrkB với các autophagosome [58], trong khi các loại khác, bao gồm TBC1D5 và TBC1D15, có liên quan đến bệnh nơ-ron vận động và những GAP này gây ra quá trình tự thực có thể phân hủy do rối loạn và tổng hợp các protein độc hại [59–63]. Cả SGSM3/RABGAP5 và TBC1D10A đều vô hiệu hóa các GTPase tương ứng để chấm dứt quá trình tự thực và có tác dụng đối với hệ thống miễn dịch khi quá trình tự thực loại bỏ mầm bệnh và làm hỏng các bào quan của tế bào [64, 65]. Sự vắng mặt của GAP có thể dẫn đến các bệnh nhiễm sắc thể thường không đồng nhất về mặt di truyền. Ví dụ, việc xóa protein TBC1D20 có thể làm tăng tỷ lệ tai biến của Warburg Microsyndrome 4, đây là một rối loạn nhiễm sắc thể thường và có chức năng mắt, não và bộ phận sinh dục bất thường [66]. Autophagy cũng là một cơ chế nội tại để duy trì quá trình trao đổi chất và tái chế các chất dinh dưỡng trong thời gian đói hoặc căng thẳng. TBC1D5 liên kết và cô lập LC3 cộng với các ngăn tự thực và làm tăng biểu hiện GLUT1/Slc2a1 của chất vận chuyển glucose trên màng sinh chất, tạo điều kiện thuận lợi cho sự hấp thu glucose và dòng đường phân [67].
Tóm lại, hầu hết các GAP điều chỉnh giảm hoạt động GTPase tương ứng để trực tiếp điều chỉnh quá trình tự thực nhằm tác động đến các chức năng vật lý của chúng ta, nhưng một số ít đóng vai trò là tác nhân gián tiếp điều chỉnh quá trình tự thực để đạt được mục tiêu đó. Autophagy có liên quan chặt chẽ đến cân bằng nội môi và sức khỏe. Đáng kể, GAP ảnh hưởng đến quá trình autophagy. Thật không may, bản thân ADCD có nhiều lĩnh vực chưa được nghiên cứu và kết quả là có rất ít nghiên cứu về ADCD và GAP. Chúng tôi chỉ có thể suy ra vai trò có thể có của GAP trong ADCD từ mối liên hệ giữa autophagy và GAP. Do đó, các nghiên cứu sâu hơn là cần thiết để giúp chúng ta hiểu rõ hơn về cách GAP điều chỉnh ADCD trong các tình huống sinh lý và bệnh lý, hiểu chính xác sự phát triển bệnh lý và tìm ra các mục tiêu điều trị.
Ferroptosis
Ferroptosis là một RCD oxy hóa mới, trong đó hậu quả được tích lũy bởi sự phụ thuộc sắt gây chết người vào lipid hydroperoxide [68]. Quan sát khoa học của nó khởi xướng thí nghiệm về sự chết tế bào có chọn lọc do elastin gây ra vào năm 2003 và thuật ngữ "ferroptosis" được đặt ra vào năm 2012 [69]. Sau đó, các học giả đã tạo ra một làn sóng nghiên cứu về bệnh ferroptosis. Đặc điểm độc đáo về hình thái học của nó là những thay đổi của ty thể bao gồm kích thước nhỏ, thay đổi mật độ màng, giảm hoặc biến mất của mào ty thể và vỡ màng ngoài [70]. Ferroptosis có liên quan đến nhiều loại bệnh, bao gồm chấn thương thận cấp tính, ung thư và bệnh tim mạch. Một phần của việc gây ra bệnh ferroptosis là phụ thuộc vào RAS [71]. Trong các tế bào ung thư đột biến Ras, việc ngăn chặn con đường RAS-RAF-MEK sẽ ức chế quá trình ferroptosis do elastin gây ra, đây là một loại thuốc chống ung thư thúc đẩy quá trình chết tế bào [72]. Tuy nhiên, người ta biết tương đối ít về mối liên hệ giữa GAP và bệnh ferroptosis.
Một số lượng lớn các dấu hiệu phân tử và con đường đã được mô tả cho quá trình tự thực như các quá trình có thể xảy ra của bệnh ferroptosis [9, 73]. GTPase và GAP có vai trò trong quá trình tự thực cũng có thể là cơ quan điều chỉnh bệnh ferroptosis. RAB7A có liên quan đến quá trình phân hủy các giọt lipid (LD) do quá trình tự thực gây ra và quá trình peroxy hóa lipid đi kèm làm trầm trọng thêm bệnh ferroptosis [74]. Theo đó, TBC1D2, với vai trò là chất điều chỉnh tiêu cực của RAB7A, có thể điều chỉnh bệnh ferroptosis theo cách phụ thuộc vào RAB7A [75]. G3BP1 (protein liên kết với protein kích hoạt Ras-GTPase 1) có liên quan đến việc điều chỉnh đường dẫn tín hiệu Ras. Quá trình chết tế bào do nó gây ra được liên kết với RNA P53RRA dài không mã hóa, được điều hòa bởi LSH và p53. Trong quá trình đó, các nucleotide 1 và 871 của P53RRA tương tác trực tiếp với miền tương tác mô-đun nhận dạng ARN của G3BP1 (aa 177–466), tạo thành phức hợp P53RRA-G3BP1. Trong tế bào chất, tương tác P53RRA-G3BP1 thay thế p53 khỏi phức hợp G3BP1, dẫn đến sự phân phối lại p53 thông qua chuyển p53 từ tế bào chất vào nhân, kích hoạt con đường truyền tín hiệu p53 và ảnh hưởng đến sự biểu hiện của một số gen chuyển hóa, chẳng hạn như TIGAR và SLC7A11, cuối cùng gây ra sự ngừng chu kỳ tế bào, dẫn đến chết theo chương trình và bệnh ferroptosis [76].
bệnh nhiệt phân
Pyroptosis là một loại RCD gây viêm, là một cơ chế miễn dịch bẩm sinh để chống lại sự xâm nhập của mầm bệnh và duy trì cân bằng nội môi vật lý [77]. Kích hoạt Caspase-1/4/5/11 được gây ra bởi một số dòng siêu nhỏ, làm tăng tốc độ phân cắt của gasdermin D và tiết ra các cytokine gây viêm trưởng thành, chẳng hạn như interleukin-18 và interleukin-1 [78 ]. Đặc điểm của nó là sự phân mảnh DNA, tế bào sưng lên và bong bóng cuối cùng làm vỡ màng sinh chất.
Mối liên hệ giữa chứng pyroptosis và GAP được phản ánh trong sự chết tế bào do một số vi sinh vật gây ra. YopE là một loại protein bên ngoài của Yersinia (Yops) và có thể đóng vai trò là GAP chủ của Rho GTPase bằng cách thủy phân Rho GTPase gắn với GTP theo cách không cộng hóa trị ở Yersinia. Trong quá trình nhiễm Yersinia và gây chết tế bào, YopE có một cộng tác viên khác, YopT, một protease cysteine phân hủy cộng hóa trị đầu C của Rho GTPase, do đó dẫn đến sự phân ly và bất hoạt Rho GTPase. Mặc dù YopE và YopT về cơ bản khác với quá trình bất hoạt Rho GTPase, cả hai đều là độc tố Rhomodifying ảnh hưởng đến sinh lý tế bào chủ và trốn tránh các phản ứng miễn dịch. Quá trình này được tạo ra trực tiếp theo cách khử phospho hóa các vị trí Ser205 và Ser241 đang hoạt động của pyrin và tạo thành một dòng pyrin gây sốt, cuối cùng dẫn đến chứng pyroptosis [79].
Entosis tế bào chết
Năm 2007, các nhà nghiên cứu đã mô tả quá trình chết tế bào không theo chương trình theo cơ chế tự hủy để giải thích cho hiện tượng ăn tế bào được quan sát thấy giữa các tế bào khối u [80, 81]. Khi các tế bào sống được tiêu thụ bởi cùng một loại tế bào hoặc các loại tế bào khác nhau, cấu trúc "tế bào trong tế bào" sẽ xảy ra, dẫn đến cái chết của các tế bào nội hóa (tế bào ký sinh). Các tế bào côn trùng chết không có các đặc điểm hình thái và phân tử của quá trình chết theo chương trình nhưng thể hiện sự phụ thuộc vào cơ chế tự thực, với sự hợp nhất phụ thuộc vào protein tự thực của lysosome và màng không bào gây ra hiện tượng ký sinh trùng [82, 83].
Sự kết dính của tế bào và sắp xếp lại khung tế bào là các quá trình chính trong quá trình entosis và không thể được xác định trong cadherin biểu mô và tín hiệu Rho-ROCK [80]. Việc tuyển dụng p190A RhoGAP tại các điểm nối tế bào-tế bào ức chế hoạt động của con đường Rho, dẫn đến giảm quá trình phosphoryl hóa chuỗi nhẹ myosin, làm giảm sự co thắt của Actomyosin và ức chế mức độ normalodulin. Do sự phân bố phân cực của p190A RhoGAP, sự co lại của actin ở đầu xa của sự kết dính tế bào cao hơn đáng kể so với tại vị trí kết dính tế bào [84]. Ngoài ra, Rho được kích hoạt bởi RhoGEF ở đầu xa của sự kết dính tế bào [85]. Do đó, RhoGAP và RhoGEF hoạt động riêng biệt đối với Rho nhưng phối hợp với nhau để tạo ra ketosis.

thảm họa phân bào
Thảm họa phân bào (MC) là một loại chết tế bào phân bào bất thường cũng là một cơ chế và liệu pháp chống ung thư hiệu quả [86]. Đặc điểm hình thái của nó là sự thay đổi hạt nhân duy nhất thường biểu hiện đa nhân và/hoặc vi nhân [87]. Nói chính xác, MC không phải là một loại RCD vì MC, giống như autophagy, không nhất thiết gây chết tế bào, và do đó, Ủy ban Danh pháp về Cái chết Tế bào 2018 khuyến nghị sử dụng thuật ngữ cái chết phân bào làm tên của loại cái chết này [10 ]. Hơn nữa, các nghiên cứu đã chỉ ra rằng số phận cuối cùng của hầu hết các tế bào MC là quá trình tự chết theo chương trình nội tại [10, 88], với sự khác biệt và mối liên hệ giữa hai loại này.
Các loại cây GAP được liên kết với quá trình nguyên phân bất thường: RasGAP NF1, p190RhoGAP và RanGAP. Các đột biến trong NF1 có thể kích hoạt các đường dẫn tín hiệu xuôi dòng liên quan đến RAS. Trong trường hợp này, cần có sự phối hợp của các đường truyền tín hiệu khác, chẳng hạn như các đường dẫn liên quan đến PKC, để điều chỉnh sự xáo trộn tế bào do hoạt động quá mức RAS và cần thiết để đảm bảo sự sống của tế bào. Trong các điều kiện thiếu Nf1-, việc ức chế protein kinase C (PKC) nội sinh rất có thể hợp tác với con đường Akt (một trong những tác nhân hạ lưu của Ras bất thường) để kích hoạt Chk1, kéo dài thời gian bắt giữ phân bào và sau đó gây ra quá trình chết theo chương trình thông qua MC [89]. Sự biểu hiện quá mức của nhiều bản sao trong bệnh ác tính tế bào T 1 (MCT-1) đối mặt với sự trình diện của gen PTEN và ảnh hưởng tiêu cực đến tính ổn định và hoạt động chức năng của protein, kích hoạt tín hiệu phosphoinositide 3 kinase/AKT. Ngoài ra, MCT-1 đã điều chỉnh giảm p190RhoGAP và điều chỉnh tăng biểu thức của p190B, liên kết với Src, tương tác với MCT-1 và kích hoạt tín hiệu Src/p190B. Cuối cùng, sự xuất hiện ngày càng tăng của MCT-1 và PTEN bị ức chế đã tăng cường phối hợp với con đường Src/p190B, gây ra sự suy giảm hoạt động RhoA và tăng tỷ lệ xuất hiện của MC [90].
Trái ngược với mô tả của các GAP ở trên, ngoài việc định vị kinetochore và trục chính của RanGAP1 bị ảnh hưởng bởi importin 1, là một bộ điều chỉnh liên quan đến vectơ của các hạt nhân xen kẽ chính và quá trình phân bào, quá trình tổng hợp RanGAP1 cũng liên quan đến importin 1 và cho thấy một mối tương quan tích cực. Cơ chế rất có thể là RanBP2 tương tác trực tiếp với đầu tận cùng N của quá trình nhập 1, cô lập RanBP2 nội sinh, làm giảm nó và quá trình nhập 1, đồng thời khuếch tán cả hai, dẫn đến sự hình thành thoi bất thường và sự liên kết nhiễm sắc thể bị suy giảm, cuối cùng gây chết tế bào [91] . Tóm lại, quy định bất thường về hoạt động protein GTPase tương ứng của GAP có thể phá vỡ chuỗi tín hiệu bình thường và cuối cùng làm tăng tỷ lệ tai nạn MC.
phương pháp
Methuosis là một dạng RCD độc đáo, và đặc điểm đặc biệt của nó là tạo không bào, tích tụ các túi (màng đơn và từ macropinosome, phân biệt cấu trúc màng kép của autophagosome), và cuối cùng là vỡ màng plasma [92]. Methuosis có liên quan chặt chẽ với đường truyền tín hiệu Ras (kích hoạt liên tục), được đặc trưng bởi GBM và ung thư biểu mô dạ dày [93].
GIT1 đóng vai trò là GAP để vô hiệu hóa Arf6 bằng cách thủy phân GTP để tác động đến các phương pháp. Trong quá trình đó, H-Ras hiếu động sẽ kích hoạt Rac1 GEF, làm tăng lượng Rac1-GTP. Micropinocytosis được tăng cường bằng cách kích hoạt Rac1 và endocytosis độc lập với clathrin (CIE) có được một số tính năng của endosome muộn (Rab7 và LAMP1). Trong khi đó, có một cơ chế phản hồi trong đó Rac1 hiếu động cho phép Rac1-GTP tương tác trực tiếp với GIT1, làm giảm hoạt động của Arf6, làm suy yếu quá trình tái chế CIE và không hợp nhất với lysosome. Cuối cùng, những hậu quả này dẫn đến sự tích tụ CIE, và các túi nội nhũ muộn hợp nhất, do đó hình thành các không bào tế bào chất chứa đầy chất lỏng lớn hơn, cuối cùng làm vỡ màng sinh chất và gây chết tế bào [94, 95]. Tuy nhiên, kết quả trên mâu thuẫn với tài liệu của Shliom và đồng nghiệp rằng hoạt động của Arf6 (Q67 L) thúc đẩy sự hình thành không bào trong các tế bào biểu hiện H-Ras (G12V) [96]. Lời giải thích hợp lý nhất cho hiện tượng này là chúng tác động lên các không bào phát sinh
GAP điều chỉnh khả năng miễn dịch khối u
RCD và miễn dịch có liên quan chặt chẽ
RCD ban đầu được cho là một sự kiện dung nạp miễn dịch, đặc biệt là quá trình chết theo chương trình [97]. Tuy nhiên, các bằng chứng sau này và sự ra đời của khái niệm chết tế bào do miễn dịch (ICD) đã dần xác lập vai trò của hoạt động miễn dịch trong RCD. ICD không phải là một dạng tử vong độc lập và nó đề cập đến một loại RCD có sự hiện diện của khả năng miễn dịch thích ứng được thúc đẩy bằng cách kích hoạt tế bào lympho T gây độc tế bào (CTL) để đáp ứng với sự chết tế bào do căng thẳng [97, 98]. Sự phát triển của ICD là một quá trình phức tạp trong đó sự tồn tại của các kháng nguyên không được bao phủ bởi dung nạp trung tâm trong các tế bào chết và sự tiếp xúc và giải phóng các mẫu phân tử liên quan đến tổn thương (DAMPs) là các thành phần chính, tương ứng được gọi là tính kháng nguyên và tính bổ trợ [98 ]. DAMPs thúc đẩy việc tuyển dụng và trưởng thành của các tế bào trình diện kháng nguyên (APC), kích hoạt phản ứng miễn dịch phụ thuộc vào CTL [99]. Một số tác nhân hóa trị liệu thông thường, virus gây ung thư, tác nhân chống ung thư nhắm mục tiêu, phương thức xạ trị cụ thể và các yếu tố khác có thể là tác nhân gây ra ICD [100, 101].
Dựa trên phát hiện này, vào năm 2013, các nhà nghiên cứu đã đề xuất rằng sự kết hợp giữa chất gây cảm ứng ICD với các chất điều hòa miễn dịch khác có thể dẫn đến tác dụng chống ung thư hiệu quả [99], và các nghiên cứu tiếp theo đã xác nhận rằng các kháng thể đơn dòng nhắm vào các điểm kiểm soát miễn dịch bị ức chế cổ điển, chẳng hạn như tế bào lympho T gây độc tế bào liên quan đến kháng nguyên 4 (CTLA-4), chết tế bào được lập trình-1 (PD-1) và phối tử tương ứng của nó là PD-L1, là những cộng tác viên tốt cho ICD [102–104]. Gần đây, liệu pháp miễn dịch ung thư kết hợp với công nghệ nano để tạo ra ICD cũng cho thấy những triển vọng mới [105, 106]. Tất nhiên, các RCD khác không phải là dấu chấm hết của tế bào mà có thể là khởi đầu của phản ứng miễn dịch hoặc thậm chí là ICD [107]. Hơn nữa, các RCD này cũng tham gia vào quá trình miễn dịch chống khối u [108, 109]. Ví dụ, các tế bào T và ferroptosis làm trung gian cho nhau trong các khối u. Các tế bào CD8 cộng với tế bào T được kích hoạt bằng liệu pháp miễn dịch đã tăng cường quá trình peroxy hóa lipid trong các tế bào khối u, từ đó góp phần vào hiệu quả chống khối u của liệu pháp miễn dịch với tình trạng tăng ferroptosis [110]. Bằng chứng này đủ để chứng minh rằng RCD có mối liên hệ chặt chẽ với hoạt động miễn dịch và liệu pháp miễn dịch.

GAP đóng góp vào môi trường vi mô miễn dịch
Sự hình thành và chức năng cơ bản của nhiều tế bào miễn dịch bị ảnh hưởng bởi GAP (Hình 4A). Tế bào T là cơ sở chính của khả năng miễn dịch chống ung thư. Các tế bào tuyến ức dương tính kép (DP) chưa trưởng thành được biệt hóa một phần thành tế bào T CD4 cộng hoặc CD8 cộng với tế bào T dương tính đơn (SP) sau khi chọn lọc dương tính, trong khi các tế bào T DP khác trải qua quá trình chết theo chương trình. Cơ chế mà con đường Ras-MAPK điều chỉnh quá trình này đã được nghiên cứu kỹ lưỡng [111, 112].
Trong RASA1-tuyến ức bị thiếu hụt, các tế bào DP đã tăng tính nhạy cảm với quá trình chết theo chương trình, nhưng tỷ lệ CD4 SP trên DP tăng lên cho thấy rằng việc xóa RASA1 thúc đẩy quá trình chọn lọc tích cực và có thể liên quan đến việc kích hoạt đường truyền tín hiệu Ras-MAPK [113]. Ngoài ra, do hiệu ứng proapoptotic của DAB2IP, phức hợp CCR4-NOT điều chỉnh giảm DAB2IP để tham gia vào quá trình lựa chọn tích cực các tế bào tuyến ức [114]. Thật thú vị, một nghiên cứu khác cho thấy rằng NF1 thúc đẩy sự chọn lọc tích cực các tế bào tuyến ức ở chuột cái HY TCR Tg, nhưng cơ chế này vẫn chưa rõ ràng [115]. Một ví dụ khác về điều hòa tế bào T là ARHGAP19 điều phối quá trình tái tạo khung tế bào cần thiết cho sự phân chia tế bào lympho T và kiểm soát sự phân ly nhiễm sắc thể bằng cách điều chỉnh RhoA [116]. ARHGAP45 có thể điều chỉnh RHO để điều phối các thay đổi trong khung tế bào của các tế bào T ngây thơ, làm tăng sự biến dạng và di chuyển của chúng đến các hạch bạch huyết (LN) và thúc đẩy quá trình gieo hạt tuyến ức của các tế bào tiền thân của tế bào T [117].
Ngoài ra, Rab35 và GAP EPI64C của nó (TBC1D10C) được yêu cầu trong quá trình hình thành các khớp thần kinh miễn dịch (IS), là một phần của tương tác tế bào T-APC [118]. Đại thực bào đóng một vai trò quan trọng ở hạ nguồn của phản ứng miễn dịch bằng cách nhấn chìm các tế bào chết. Các nghiên cứu trước đây đã mô tả các thành viên Rac1 và Cdc42 của Rho GTPase như các công tắc phân tử điều khiển mô khung tế bào actin để điều chỉnh quá trình thực bào qua trung gian thụ thể Fc [119, 120]. Sh3BP1, ArhGAP12 và ArhGAP25 hợp tác bất hoạt Rac và Cdc42 theo thời gian và không gian, do đó chấm dứt quá trình thực bào của đại thực bào thành các hạt lớn như tế bào apoptotic [121]. Các thuộc tính phân cực, tính di động và sự lan rộng của đại thực bào có liên quan đến quy định{17}}qua trung gian RASA về chuyển vị p190RhoGAP [122]. Một sự xóa bỏ myo9b khác của RhoGAP trong đại thực bào đã được chứng minh là dẫn đến thay đổi hình thái tế bào và suy giảm khả năng di chuyển [123]. Vai trò của họ RhoGAP đối với bạch cầu trung tính mở rộng hơn, chủ yếu liên quan đến sự thay đổi hình dạng, độ bám dính, hóa ứng động và thực bào của bạch cầu trung tính, như đã được Roland Csépányi-Kömi và cộng sự xem xét. [124].

Với sự tham gia của môi trường vi mô khối u, các tế bào khối u có thể thoát khỏi sự giám sát của hệ thống miễn dịch và do đó sống sót sau các cuộc tấn công miễn dịch trong quá trình phát triển. NF1, mã hóa neurofibromin, là một ví dụ điển hình để minh họa vai trò của GAP trong môi trường vi mô miễn dịch khối u (Hình 4B). Neurofibromin là một protein kích hoạt GTPase điều chỉnh quá mức hoạt động của RAS, và do đó, các đột biến trong NF1 có thể kích hoạt các đường truyền tín hiệu xuôi dòng liên quan đến RAS. U sợi thần kinh loại 1 (NF1) là một rối loạn di truyền của hệ thần kinh do mất hoạt động của GAPs protein neurofibromin [125]. Các tế bào miễn dịch như tế bào mast viêm nhiễm xâm nhập là một thành phần của NF1 và đột biến gen NF1 trong các tế bào miễn dịch cũng rất cần thiết cho bệnh này [126]. Các nhà nghiên cứu đã thiết kế NF1fox/−; Krox20- Cre chuột có NF1−/− tế bào Schwann và NF1 cộng với /− tế bào mast và phát hiện ra rằng những con chuột có sự tăng sinh tế bào Schwann, cũng như sự thâm nhiễm tế bào mast lớn, đã phát triển u xơ thần kinh dạng đám rối so với chuột đối chứng. Phát hiện này chứng minh thực tế rằng sự đơn bội của các tế bào mast NF1 tạo ra một môi trường vi mô miễn dịch NF1 cộng với /− có lợi cho các khối u [127].
Ngoài ra, các tế bào NF1-/− Schwann tăng cường di chuyển tế bào mast đơn bội Nf1 bằng yếu tố tế bào gốc (SCF) và thoái hóa thông qua kích hoạt qua trung gian c-kit của con đường PIK-3 [128–130]. So với người bình thường, bệnh nhân NF1 dễ mắc các khối u của hệ thần kinh trung ương. Trong u thần kinh đệm mức độ thấp (LGG), các nhà nghiên cứu đã phát hiện ra một trục miễn dịch thần kinh quan trọng, điều này gợi ý rằng các tế bào thần kinh đột biến NF1 tạo ra midkine để tạo ra các tế bào T kích hoạt microglia tạo ra CCL5, một yếu tố thúc đẩy sự phát triển của LGG [131]. Kết quả tương tự đã được tìm thấy trong GBM.
Một nghiên cứu gần đây cho thấy rằng các mô hình khối u có mã hóa Nf1 và Pten và biểu hiện quá mức của EGFRVIII có thể thoát khỏi sự thanh thải miễn dịch và mức độ cao của môi trường vi mô ức chế miễn dịch, và mất Nf1 là sự kiện quan trọng [132]. Điều thú vị là, mặc dù đột biến không hoàn chỉnh của alen NF1 là nguyên nhân gây ra khối u, nhưng một số nhà nghiên cứu đưa ra mâu thuẫn ở chỗ việc không có NF1 trong tế bào T có thể làm tăng hoạt động của tế bào T để tăng cường cơ chế giám sát miễn dịch vật lý của khối u và ức chế sự di căn ác tính. Phù hợp với phát hiện này, hiện tượng lâm sàng của bệnh nhân NF1 trong đó hầu hết các khối u liên quan đến NF1 đều không ác tính tái cấu trúc sự công nhận của chúng tôi về đột biến gen NF1 [133].
Ngoài ra, các nghiên cứu đã chỉ ra rằng protein 1 giống như chất kích hoạt protein Ras (Rasal1) điều chỉnh một cách tiêu cực con đường P21Ras-ERK trong tế bào T, do đó ức chế sự kích hoạt của tế bào T để giảm khả năng miễn dịch chống ung thư của tế bào T, trong khi việc loại bỏ RASAL1 đã được chỉ ra để tăng cường hoạt động chống khối u của các tế bào T trong khối u ác tính B16 và u lympho EL-4 [134]. Là GAP của protein G, họ RGS tham gia vào việc điều chỉnh hoạt động miễn dịch theo nhiều cách và có tiềm năng cho liệu pháp miễn dịch nhắm mục tiêu [135]. Các nghiên cứu gần đây đã chỉ ra rằng RGS1 ức chế quá trình vận chuyển tế bào T1 và CTL đến khối u, tạo điều kiện hình thành 'khối u lạnh' trong ung thư vú và làm suy giảm khả năng miễn dịch chống khối u [136]. Trong khi đó, các thí nghiệm trên chuột đã chứng minh rằng việc chuyển các CTL đặc hiệu cho khối u bằng cách loại bỏ RGS1 kết hợp với PD-L1 có thể là một chiến lược trị liệu miễn dịch đầy hứa hẹn cho bệnh ung thư vú [136].
Kết luận và quan điểm
Nghiên cứu về GAP trong các bệnh, đặc biệt là ung thư, đã gia tăng trong những năm gần đây. Một số GAP có thể là yếu tố ảnh hưởng đến sự tăng sinh, di cư, kháng thuốc và biến đổi ác tính của tế bào ung thư và thậm chí có thể là mục tiêu điều trị mới và dấu hiệu tiên lượng cho bệnh ung thư. Các đường dẫn tín hiệu liên quan đến RCD có thể được điều chỉnh bởi GAP trong quá trình này. Ví dụ điển hình nhất là sự ức chế các con đường liên quan đến RAS của RASGAP để điều chỉnh quá trình apoptotic trong tế bào ung thư. Các nghiên cứu về quy định miễn dịch khối u bằng GAP còn hạn chế. Ở đây, bằng cách tóm tắt vai trò rộng lớn của GAP trong việc điều chỉnh RCD, chúng tôi suy đoán rằng có thể GAP có mặt trong hoạt động miễn dịch liên quan đến RCD hoặc chính xác hơn là trong các phản ứng miễn dịch chống ung thư do ICD gây ra. Ngoài ra, các GAP thể hiện trong các tế bào miễn dịch rất cần thiết trong việc duy trì các chức năng sinh lý của các tế bào miễn dịch và tham gia vào quá trình trốn tránh miễn dịch và miễn dịch chống khối u bằng cách điều chỉnh các tế bào miễn dịch.
Một trong những dấu hiệu kích hoạt của protein RAS gây ung thư là khả năng ức chế quá trình chết theo chương trình của tế bào ung thư để đạt được sự tăng sinh không giới hạn. RAS gây ung thư có thể có các đột biến chống lại sự ức chế thủy phân được kích hoạt bởi RASGAP.
Mặc dù việc tìm kiếm các loại thuốc phân tử nhỏ có thể hoạt động tương đương với GAP để thúc đẩy quá trình thủy phân RAS-GTP đã được đề xuất từ lâu, nhưng không có tiến triển khả quan nào được thực hiện. Người ta đã chứng minh rằng semaphorin 4D hoạt động trên thụ thể hoạt động GAP Plexin-B1 để vô hiệu hóa R-Ras và do đó điều chỉnh hoạt hóa integrin và di chuyển tế bào [137]. Các ví dụ bổ sung tồn tại cho việc điều chỉnh các hoạt động GAP cụ thể. Ví dụ, neogenin của phân tử hướng dẫn đẩy protein tổng hợp A (RGMA) điều chỉnh tăng hoạt động của p120GAP, dẫn đến sự ức chế Ras và tác nhân Akt xuôi dòng của nó [138]. Sự ức chế chức năng của RASGAP cũng có thể tồn tại trong bệnh ung thư. Tuy nhiên, các phương thức điều trị đối với bệnh NF1 thường liên quan vẫn còn rất khó khăn và các chiến lược hiện tại chủ yếu liên quan đến việc ức chế con đường RAS/MEK [139]. Tóm lại, mặc dù chức năng cơ bản của GAP đã được hiểu rõ, nhưng cần có các nghiên cứu sâu hơn để hiểu rõ hơn về cách GAP điều chỉnh các quá trình sinh học, để hiểu chính xác sự phát triển bệnh lý và xác định các mục tiêu điều trị.
Các từ viết tắt
GAP: Protein kích hoạt GTPase; RCD: Chết tế bào theo quy định; GEFs: Các yếu tố trao đổi nucleotide Guanine; GDIs: Chất ức chế phân ly nucleotide Guanine; RGS: Bộ điều chỉnh tín hiệu protein G; GPCR: Thụ thể kết hợp G-protein; ACD: Tình cờ chết tế bào; PCD: Chết tế bào theo chương trình; ĐĨA: Tổ hợp tín hiệu gây tử vong; TNF: Yếu tố hoại tử khối u; TRAIL: Phối tử gây ra apoptosis liên quan đến TNF; RGS3: Bộ điều chỉnh tín hiệu G-protein 3; DLC1: Đã xóa trong ung thư gan 1; DAB2IP: protein tương tác DOC-2/DAB2; PITX1: Phosphoryl hóa của homeobox tuyến yên 1; HCC: Ung thư biểu mô tế bào gan; ceRNA: RNA nội sinh cạnh tranh; PCa: Ung thư tuyến tiền liệt; ECT2: Trình tự chuyển đổi tế bào biểu mô 2; YAP: Có liên quan đến protein; TPR: Vùng quảng bá đã dịch; BLBC: Ung thư vú dạng đáy; LV: Mạch bạch huyết; ADCD: Chết tế bào phụ thuộc vào autophagy; mTOR: Mục tiêu cơ học của rapamycin; TMZ: Temozolomide; GBM: U nguyên bào thần kinh đệm; G3BP1: Protein liên kết với protein kích hoạt Ras-GTPase 1; Yops: Yersinia Protein bên ngoài; MC: Thảm họa phân bào; MCT-1: Nhiều bản sao trong tế bào T ác tính 1; ICD: Chết tế bào miễn dịch; CTLs: Tế bào lympho T gây độc tế bào; DAMPs: Các mẫu phân tử liên quan đến thiệt hại; APC: Tế bào trình diện kháng nguyên; DP: Tích cực gấp đôi; NF1: U xơ thần kinh loại 1; SCF: Yếu tố tế bào gốc; LGG: U thần kinh đệm cấp thấp; Rasal1: Ras protein activator-like 1 protein.
Sự nhìn nhận
Chúng tôi cảm ơn Giáo sư Yongguang Tao, Tiến sĩ Li Xie và Wenbing Liu vì đã xác minh các số liệu và bản thảo.
Tác giả đóng góp
YJ và LC đã đóng góp vào ý tưởng và thiết kế của bài đánh giá. HH và SW đã viết bản thảo. JH và HH đã chuẩn bị các số liệu và bảng. SJ, LL và YL đã thu thập các tài liệu tham khảo và tham gia thảo luận. Tất cả các tác giả đọc và phê duyệt bản thảo cuối cùng
Kinh phí
Công trình này được hỗ trợ bởi Quỹ khoa học tự nhiên quốc gia Trung Quốc (81802785 [YJ], 82100490 [LC]), Quỹ khoa học tự nhiên tỉnh Hồ Nam của Trung Quốc (2020JJ5382 [YJ], 2020JJ5381 [LC]), Dự án nghiên cứu khoa học của Sở Y tế tỉnh Hồ Nam Ủy ban (20200763 [WL]) và Dự án nghiên cứu cơ bản của Cục Khoa học và Công nghệ Trường Sa (kq2004127 [LX]).

Sự sẵn có của dữ liệu và tài liệu
Không áp dụng.
tuyên bố
Phê duyệt đạo đức và đồng ý tham gia
Không áp dụng.
Đồng ý xuất bản
Không áp dụng.
Lợi ích cạnh tranh
Nhiều tác giả tuyên bố rằng họ không có hứng thú với việc cạnh tranh.
chi tiết tác giả
1 Phòng thí nghiệm trọng điểm về sinh học tế bào gốc và động vật mẫu ở tỉnh Hồ Nam, Đại học Sư phạm Hồ Nam, Trường Sa 410013, Hồ Nam, Cộng hòa Nhân dân Trung Hoa. 2 Trường Y, Đại học Sư phạm Hồ Nam, Trường Sa 410013, Hồ Nam, Cộng hòa Nhân dân Trung Hoa. 3 Khoa Phẫu thuật Đầu và Cổ, Bệnh viện Ung thư Trực thuộc Trường Y Xiangya, Đại học Trung Nam, Trường Sa 410013, Hồ Nam, Cộng hòa Nhân dân Trung Hoa. 4 Phòng thí nghiệm Trọng điểm về Sinh ung thư và Sự xâm lấn của Ung thư, Bộ Giáo dục, Khoa Bệnh học, Bệnh viện Xiangya, Trường Y học Cơ sở, Đại học Trung Nam, Trường Sa 410078, Hồ Nam, Cộng hòa Nhân dân Trung Hoa.
Người giới thiệu
1. Wennerberg K, Rossman KL, Der CJ. Siêu họ Ras trong nháy mắt. Khoa học tế bào J. 2005;118(Pt 5):843–6.
2. Takai Y, Sasaki T, Matozaki T. Các protein nhỏ gắn với GTP. Physiol Rev. 2001;81(1):153–208.
3. Bos JL, Rehmann H, Wittinghofer A. GEF và GAP: các yếu tố quan trọng trong việc kiểm soát các protein G nhỏ. Tế bào. 2007;129(5):865–77.4. Cherfls J, Zeghouf M. Quy định các GTPase nhỏ bằng GEF, GAP và GDI. Physiol Rev. 2013;93(1):269–309.
5. Ligeti E, Welti S, Schefzek K. Ức chế và chấm dứt các phản ứng sinh lý bằng các protein kích hoạt GTPase. Physiol Rev. 2012;92(1):237–72.
6. Ross EM, Wilkie TM. Các protein kích hoạt GTPase cho các protein G dị loại: bộ điều chỉnh tín hiệu protein G (RGS) và các protein giống RGS. Annu Rev Biochem. 2000;69:795–827.
7. Schefzek K, Ahmadian MR, Kabsch W, Wiesmuller L, Lautwein A, Schmitz F, Wittinghofer A. Phức hợp Ras-RasGAP: cơ sở cấu trúc để kích hoạt GTPase và sự mất mát của nó đối với các đột biến Ras gây ung thư. Khoa học. 1997;277(5324):333–8.
8. Schefzek K, Shivalingaiah G. Các cấu trúc, cơ chế và tương tác protein kích hoạt GTPase đặc hiệu của Ras. Phối cảnh Harb mùa xuân lạnh Med. 2019;9(3):a031500.
9. Tang D, Kang R, Berghe TV, Vandenabeele P, Kroemer G. Bộ máy phân tử của quá trình chết tế bào được điều hòa. Tế bào Res. 2019;29(5):347–64.
10. Galluzzi L, Vitale I, Aaronson SA, Abrams JM, Adam D, Agostinis P, Alnemri ES, Altucci L, Amelio I, Andrews DW, Annicchiarico-Petruzzelli M, Antonov AV, Arama E, Baehrecke EH, Barlev NA, Bazan NG, Bernassola F, Bertrand MJM, Bianchi K, Blagosklonny MV, Blomgren K, Borner C, Boya P, Brenner C, Campanella M, Candi E, Carmona-Gutierrez D, Cecconi F, Chan FK, Chandel NS, et al. Cơ chế phân tử của sự chết tế bào: các khuyến nghị của Ủy ban Danh pháp về Cái chết Tế bào 2018. Cái chết Tế bào Khác nhau. 2018;25(3):486–541.
11. Maiuri MC, Zalckvar E, Kimchi A, Kroemer G. Tự ăn và tự sát: nhiễu xuyên âm giữa autophagy và quá trình chết theo chương trình. Sinh học tế bào Nat Rev Mol. 2007;8(9):741–52.
12. Kerr JF. Hoại tử co rút: một chế độ chết tế bào khác biệt. J Pathol. 1971;105(1):13–20.
13. Carneiro BA, El-Deiry WS. Nhắm mục tiêu apoptosis trong điều trị ung thư. Nat Rev Clin Oncol. 2020;17:395–417.
14. Czabotar PE, Lessene G, Strasser A, Adams JM. Kiểm soát quá trình chết theo chương trình của họ protein BCL-2: ý nghĩa đối với sinh lý học và trị liệu. Sinh học tế bào Nat Rev Mol. 2014;15(1):49–63.
15. Seyrek K, Ivanisenko NV, Richter M, Hillert LK, Konig C, Lavrik IN. Kiểm soát sự chết của tế bào thông qua sửa đổi sau dịch mã của protein DED. Xu hướng Cell Biol. 2020;30(5):354–69.
16. Tai WT, Chen YL, Chu PY, Chen LJ, Hung MH, Shiau CW, Huang JW, Tsai MH, Chen KF. Protein tyrosine phosphatase 1B khử phospho hóa PITX1 và điều chỉnh p120RasGAP trong ung thư biểu mô tế bào gan. khoa gan. 2016;63(5):1528–43.
17. Vanli G, Sempoux C, Widmann C. Mô-đun cảm biến căng thẳng caspase-3/p120 RasGAP làm giảm tỷ lệ mắc ung thư gan nhưng không ảnh hưởng đến tỷ lệ sống sót chung ở chuột được chiếu xạ gamma và điều trị bằng chất gây ung thư. Ung thư Mol. 2017;56(6):1680–4.
18. Yang JY, Michod D, Walicki J, Murphy BM, Kasibhatla S, Martin SJ, Widmann C. Sự phân cắt một phần RasGAP bởi caspase là cần thiết để tế bào sống sót trong điều kiện căng thẳng nhẹ. Sinh học tế bào Mol. 2004;24(23):10425–36.
19. Lu S, Zhou J, Sun Y, Li N, Miao M, Jiao B, Chen H. RNA không mã hóa HOXD-AS1 là yếu tố điều chỉnh quan trọng của kiểu hình di căn và chết theo chương trình trong ung thư biểu mô tế bào gan ở người. Ung thư Mol. 2017;16(1):125.
20. Guo X, Xiang C, Zhang Z, Zhang F, Xi T, Zheng L. Sự dịch chuyển Bax của BMF làm trung gian quá trình chết rụng tế bào ung thư vú do STAR13 3'UTR gây ra theo cách phụ thuộc vào miRNA. Dược phẩm Mol. 2018;15(1):63–71.
21. Sánchez-Martín D, Otsuka A, Kabashima K, Ha T, Wang D, Qian X, Lowy DR, Tosato G. Ảnh hưởng của sự thiếu hụt DLC1 đối với sự ức chế tăng trưởng tiếp xúc với tế bào nội mô và tiến triển của angiosarcoma. Viện Ung thư J Natl. 2018;110(4):390–9.
22. Bellazzo A, Di Minin G, Collavin L. Chặn một, mở hàng trăm. Cơ chế bất hoạt DAB2IP trong bệnh ung thư. Tế bào chết khác nhau. 2017;24(1):15–25.
23. Zhou J, Ning Z, Wang B, Yun EJ, Zhang T, Pong RC, Fazli L, Gleave M, Zeng J, Fan J, Wang X, Li L, Hsieh JT, He D, Wu K. Mất DAB2IP khả năng kháng ung thư tuyến tiền liệt đối với liệu pháp thiếu hụt androgen thông qua kích hoạt STAT3 và ức chế quá trình chết theo chương trình. Tế bào chết Dis. 2015;6:e1955.
24. Yang XM, Cao XY, He P, Li J, Feng MX, Zhang YL, Zhang XL, Wang YH, Yang Q, Zhu L, Nie HZ, Jiang SH, Tian GA, Zhang XX, Liu Q, Ji J, Chu X, Hạ Q, Trương ZG. Sự biểu hiện quá mức của protein kích hoạt Rac GTPase 1 góp phần vào sự gia tăng của các tế bào ung thư bằng cách giảm tín hiệu hà mã để thúc đẩy quá trình phân bào. khoa tiêu hóa. 2018;155(4):1233–49.
25. Tatsumoto T, Xie X, Blumenthal R, Okamoto I, Miki T. Human ECT2 là một yếu tố trao đổi cho Rho GTPase, được phosphoryl hóa trong các pha G2/M và tham gia vào quá trình phân bào. Sinh học tế bào J. 1999;147(5):921–8.
26. Chen J, Xia H, Zhang X, Karthik S, Pratap SV, Ooi LL, Hong W, Hui KM. ECT2 điều chỉnh trục tín hiệu Rho/ERK để thúc đẩy tái phát sớm ung thư biểu mô tế bào gan ở người. J Hepatol. 2015;62(6):1287–95.
27. Lawson CD, Fan C, Mitin N, Baker NM, George SD, Graham DM, Perou CM, Burridge K, Der CJ, Rossman KL. Phân tích phiên mã Rho GTPase cho thấy vai trò gây ung thư đối với các protein kích hoạt rho GTPase trong ung thư vú giống như cơ bản. Ung thư Res. 2016;76(13):3826–37.
28. Lapinski PE, Lubeck BA, Chen D, Doosti A, Zawieja SD, Davis MJ, King PD. RASA1 điều chỉnh chức năng của van mạch bạch huyết ở chuột. Đầu tư lâm sàng J. 2017;127(7):2569–85.
29. Wang Z, Huang H, He W, Kong B, Hu H, Fan Y, Liao J, Wang L, Mei Y, Liu W, Xiong X, Peng J, Xiao Y, Huang D, Quan D, Li Q, Xiong L, Zhong P, Wang G. Bộ điều chỉnh tín hiệu G-protein 5 bảo vệ tế bào cơ tim chống lại quá trình chết theo chương trình trong quá trình tái tưới máu thiếu máu cục bộ cơ tim in vitro ở chuột bằng cách ức chế cả hai con đường truyền tín hiệu JNK1/2 và P38. Biochem Biophys Res Cộng đồng. 2016;473(2):551–7.
30. Wang H, Fan L, Wang H, Ma X, Du Z. Amyloid beta quy định biểu hiện và chức năng của AIP1. Thần kinh học J Mol. 2015;55(1):227–32.
31. Sirohi K, Swarup G. Khiếm khuyết trong quá trình tự thực gây ra bởi các đột biến liên quan đến bệnh tăng nhãn áp ở optineurin. Exp mắt Res. 2016;144:54–63.
32. Shen HM, Codogno P. Cái chết của tế bào tự thực: Quái vật hồ Loch Ness hay loài có nguy cơ tuyệt chủng? Autophagy. 2011;7(5):457–65.
33. Kriel J, Loos B. Mặt tốt, mặt xấu và autophagosome: khám phá những câu hỏi chưa được giải đáp về cái chết của tế bào phụ thuộc vào autophagy. Tế bào chết khác nhau. 2019;26(4):640–52. 34. Lindqvist LM, Simon AK, Baehrecke EH. Các câu hỏi hiện tại và những tranh cãi có thể xảy ra trong autophagy. Tế bào chết Discov. 2015;1:1–7.
35. Amaravadi R, Kimmelman AC, White E. Những hiểu biết gần đây về chức năng của autophagy trong bệnh ung thư. Nhà phát triển gen 2016;30(17):1913–30.
36. Kimmelman AC, White E. Autophagy và chuyển hóa khối u. Metab tế bào. 2017;25(5):1037–43.
37. Kanzawa T, Kondo Y, Ito H, Kondo S, Germano I. Gây chết tế bào autophagic trong các tế bào u thần kinh đệm ác tính bằng asen trioxide. Ung thư Res. 2003;63(9):2103–8.
38. Dasari SK, Bialik S, Levin-Zaidman S, Levin-Salomon V, Merrill AH Jr, Futerman AH, Kimchi A. Màn hình RNAi trên toàn Signalome xác định GBA1 là chất trung gian tích cực gây chết tế bào tự thực. Tế bào chết khác nhau. 2017;24(7):1288–302.
39. Zein L, Fulda S, Kogel D, van Wijk SJL. Các cơ chế đặc hiệu của cơ quan gây chết tế bào phụ thuộc vào autophagy do thuốc. Ma trận sinh học. 2021;100–101:54–64.
40. Elgendy M, Sheridan C, Brumatti G, Martin SJ. Biểu hiện gây ung thư do Ras gây ra của Noxa và Beclin-1 thúc đẩy quá trình chết tế bào tự thực và hạn chế sự sống sót của dòng vô tính. Tế bào mol. 2011;42(1):23–35.
41. Stenmark H. Rab GTPase là người điều phối lưu lượng túi. Sinh học tế bào Nat Rev Mol. 2009;10(8):513–25.
42. Hyttinen JM, Niittykoski M, Salminen A, Kaarniranta K. Sự trưởng thành của autophagosome và endosome: vai trò chính của Rab7. Biochim Biophys Acta. 2013;1833(3):503–10.
43. Szatmari Z, Sass M. Vai trò tự thực của Rab GTPase nhỏ và bộ điều chỉnh ngược dòng của chúng: đánh giá. Autophagy. 2014;10(7):1154–66.
44. Pantoom S, Konstantinidis G, Voss S, Han H, Hofnagel O, Li Z, Wu YW. RAB33B chiêu mộ phức hợp ATG16L1 vào thể thực bào thông qua protein liên kết RAB không theo mạch. Autophagy. 2020. https://doi.org/10.1080/ 15548627.2020.1822629.
45. Itoh T, Kanno E, Uemura T, Waguri S, Fukuda M. OATL1, một Rab33B-GAP cư trú trong autophagosome mới, quy định sự trưởng thành của autophagosomal. Sinh học tế bào J. 2011;192(5):839–53.
46. Moskalenko S, Henry DO, Rosse C, Mirey G, Camonis JH, White MA. Exocyst là một phức hợp bộ lọc Ral. Sinh học tế bào tự nhiên. 2002;4(1):66–72.
For more information:1950477648nn@gmail.com