Đánh giá In vitro về Tương tác Thuốc-Thuốc qua Trung gian P ‑ gp bằng cách sử dụng Mô hình Tế bào thận Người RPTEC / TERT1
Mar 01, 2022
Giới thiệu Đánh giá in vitro về tiềm năng ức chế P-glycoprotein (P-gp) là một vấn đề quan trọng trong quá trình phát triển thuốc, vì nó cho phép dự đoán các tương tác thuốc - thuốc có liên quan trên lâm sàng (DDI) [1–3]. P-gp thuộc siêu họ vận chuyển cassette liên kết ATP (ABC) và được mã hóa bởi gen đa kháng MDR1 (còn được gọi là ABCB1). Chất vận chuyển màng này được biết là biểu hiện quá mức trong các tế bào khối u và gây ra tình trạng kháng nhiều loại thuốc chống ung thư [4]. Nằm trong tất cả các rào cản sinh lý, bao gồm ruột, gan vàthận, P-gp bảo vệ chống lại xenobiotics bằng cách hạn chế sự hấp thụ của các chất nền này từ đường tiêu hóa và tạo điều kiện thuận lợi cho dòng chảy của chúng vào mật và nước tiểu. Do đó, P-gp đóng một vai trò đáng chú ý trong dược động học của các nhóm điều trị khác nhau [5-7]. Rất nhiều loại thuốc như chất chống ung thư, thuốc chống nấm và thuốc tim mạch được biết đến là chất nền và / hoặc chất ức chế P-gp, và nhiều loại thuốc trong số đó có liên quan đến các tương tác có liên quan về mặt lâm sàng [8–10]. Do đó, Cơ quan Quản lý Thực phẩm và Dược phẩm Hoa Kỳ (FDA) bắt buộc rằng tiềm năng ức chế P-gp phải được đánh giá trong giai đoạn đầu của quá trình phát triển thuốc. Các thử nghiệm in vitro được thực hiện cho mục đích này thường dựa trên các nghiên cứu vận chuyển thuốc bằng cách sử dụng các dòng tế bào biểu hiện P-gp. Chính xác hơn, các hướng dẫn của FDA khuyến nghị xác định các giá trị nồng độ ức chế nửa tối đa (IC50) trong ống nghiệm để đánh giá nguy cơ DDIs lâm sàng do ức chế P-gp. Để đạt được mục tiêu này, nhiều thử nghiệm đã được tiến hành và hầu hết chúng đều tập trung vào các tương tác thuốc liên quan đến sự hấp thu ở ruột bằng cách sử dụng các mô hình Caco -2 hoặc MDCK-MDR1 [11–13]

CISTANCHE SẼ CẢI THIỆN BỆNH KIDNEY / RENAL
Từthậnthải trừ cũng là một con đường thải trừ phổ biến đối với các nhóm thuốc khác nhau, sự bài tiết tích cực ở ống thông qua các chất vận chuyển ABC cũng có thể đóng một vai trò quan trọng trong các tương tác này [14]. Tuy nhiên, dữ liệu in vitro vềthậnDDI do P-gp trung gian bị hạn chế. Điều này một phần là do thiếu sự phát triển và đặc tính của các mô hình in vitro để dự đoánthậnvận chuyển ma tuý. Trong số các dòng tế bào người khác nhau, mô hình RPTEC / TERT1 dường như cho thấy hứa hẹn cho việc đánh giáthậntương tác thuốc. Dòng tế bào này có nguồn gốc từ một người hiến tặng khỏe mạnh và được tạo ra từ các tế bào ống lượn gần bất tử. Hơn nữa, biểu thức và chức năng của P-gp đã được chứng minh bằng cách sử dụng mô hình này, do đó xác định khả năng dự đoán của nóthậnthuốc efuxes [15, 16]. Trong bối cảnh này, nghiên cứu này được thiết kế để khảo sát tiềm năng ức chế P-gp bằng cách sử dụng mô hình RPTEC / TERT1. Đầu tiên, xét nghiệm sàng lọc tích lũy rhodamine 123 (R123) được thực hiện để thu được hồ sơ ức chế cho mỗi loại thuốc được thử nghiệm. Dựa trên sự sàng lọc này, bốn loại thuốc sau đó được chọn để đánh giá mức độ nhiễm phụ thuộc nồng độ của chúng vào sự tích tụ nội bào của hai loại thuốc cơ chất P-gp: apixaban và rivaroxaban
Từ khóa:tế bào thận, mô hình thận, thuốc thận, thải trừ qua thận, thận.
Nguyên liệu và phương pháp
Thuốc thửApixaban, [2H 71 3 C] - api xa ban, ri va r oxa ban, [13C6] -rivaroxaban, nilotinib, crizotinib, erlotinib, axitinib, idelalisib, warfarin và dabigatran etexilate đã được mua từ Alsachim (Illkirch, Pháp). Verapamil, ketoconazole, simvastatin, amiodarone, rhodamine 123, dung dịch muối cân bằng Hank (HBSS) và dung dịch HEPES được mua từ Sigma – Aldrich (Saint-Quentin-Fallavier, Pháp).
Nuôi cấy tế bào Tế bào RPTEC / TERT1 được lấy từ Bộ sưu tập nuôi cấy loại Mỹ (ATCC, Molsheim, Pháp) và được nuôi cấy trong môi trường không có huyết thanh, đã khử nội tiết tố bao gồm Modifed Eagle's Medium F12 (ATCC) của Dulbecco được bổ sung với bộ nhân tố tăng trưởng (ATCC) và 1 phần trăm hỗn hợp kháng sinh / chống co thắt (penicillin – streptomycin, amphotericin B) ở 37 độ và 5 phần trăm CO 2. Đối với tất cả các thí nghiệm, tế bào được cấy vào 96- đĩa giếng với mật độ 50, 000 tế bào trên mỗi giếng và được sử dụng để phát triển sau 14 ngày nuôi cấy. Môi trường được làm mới 2 ngày một lần và các ô được sử dụng từ đoạn 27 đến đoạn 34. Các ô Caco -2 cũng được mua từ ATCC. Các tế bào được duy trì trong môi trường nuôi cấy bao gồm Môi trường thiết yếu tối thiểu của Eagle (Sigma – Aldrich, Missouri, Hoa Kỳ) được bổ sung 10% FBS, 1% axit amin không cần thiết và 1% hỗn hợp kháng sinh / chống co thắt (penicilin – streptomycin, amphotericin B ) ở 37 độ và 5 phần trăm CO2. Tế bào Caco -2 được gieo hạt trong 96- đĩa giếng với mật độ 5 × 10 3 tế bào trên mỗi giếng và được sử dụng để phát triển sau 14 ngày nuôi cấy. Tế bào biểu mô ống gần của người (HPTEC) được lấy từ BIOPREDIC (Rennes, Pháp) và được nuôi cấy trong DMEM / F12 có bổ sung hydrocortisone, EGF, insulin, transferrin và natri selen. Tế bào được cấy trong 96- đĩa nuôi cấy được tráng collagen tốt với mật độ 6600 tế bào trên mỗi giếng và được sử dụng để phát triển sau 11 ngày nuôi cấy.
Thử nghiệm sàng lọc tích lũy Rhodamine 123 Tiềm năng ức chế P-gp được xác định bằng cách đo sự tích tụ nội bào của rhodamine 123 trong các tế bào RPTEC / TERT1 khi có và không có các nhóm thuốc khác nhau. Trong số 14 loại thuốc được thử nghiệm, cyclosporin A (10 µM), ketoconazole (50 µM), verapamil (100 µM) và amiodarone (50 µM) được sử dụng làm chất ức chế P-gp. Apixaban, rivaroxaban và dabigatran etexilate — ba loại thuốc chống đông máu đường uống trực tiếp (DOAC) —được sử dụng làm chất nền P-gp (10 µM). Warfarin (50 µM) được sử dụng như một chất không ức chế và các loại thuốc chống ung thư fve bao gồm nilotinib, crizotinib, erlotinib và idelalisib đã được sử dụng mà không biết mức độ ức chế của chúng ở nồng độ 10 µM. Một số điều kiện được tái tạo với các tế bào Caco -2, được FDA chấp thuận cho các nghiên cứu vận chuyển thuốc. Bằng cách này, sự lưu giữ nội bào của rhodamine 123 được xác định trong các tế bào Caco -2 khi có và không có verapamil (100 µM), cyclosporin A (10 µM), nilotinib (10 µM) và DOAC (10 µM ). Tóm tắt lại, sau 14 ngày nuôi cấy trong 96- tủ lạnh, các tế bào được ủ trước trong 10 phút ở 37 độ với mỗi loại thuốc được hòa tan trong HBSS với 10 mM HEPES (v / v). Sau đó, các tế bào được ủ với 10 µM rhodamine 123 trong 45 phút ở 37 độ. Cuối cùng, sau ba lần rửa trong dung dịch HBSS / HEPES lạnh, các tế bào được ly giải ở nhiệt độ phòng trong 45 phút trong dung dịch natri dodecyl sulfat (SDS) có chứa 1% natri borat. Lượng lậu cầu nội bào 123 được định lượng bằng máy đo độ lớn nano Infnite M (Khoa học Đời sống, TECAN, Thụy Sĩ), đặt bước sóng là 485/535 nm. Dữ liệu được biểu thị bằng phần trăm tích lũy rhodamine 123 trong các tế bào kiểm soát không tiếp xúc với bất kỳ chất ức chế P-gp tiềm năng nào và được đặt tùy ý ở mức tích lũy 100 phần trăm.
Xét nghiệm tích lũy nội bào DOAC và xác định IC50 Từ thử nghiệm sàng lọc rhodamine 123 trước đó, bốn loại thuốc đã được chọn để điều tra sự lây nhiễm phụ thuộc vào nồng độ của chúng trên sự tích tụ nội bào của apixaban và rivaroxaban (1 0 µM) trong tế bào RPTEC / TERT1. Ketoconazole, crizotinib và nilotinib được chọn làm chất ức chế P-gp, và warfarin được chọn làm chất không ức chế. Cyclosporin A (1 0 µM) được sử dụng như một chất ức chế phổ rộng các chất vận chuyển. Các nghiên cứu về tương tác giữa DOAC và nilotinib để xác định giá trị IC5 0 đã được tái tạo trong các ô Caco -2 để so sánh hai mô hình di động. Tất cả các hợp chất được pha loãng một mình hoặc với chất ức chế liên quan trong bufer vận chuyển HBSS được bổ sung với 1 phần trăm HEPES (v / v) và 1 phần trăm DMSO (v / v). Trước khi ủ, tất cả các dung dịch đã được làm ấm trước đến 37 độ và độ pH được điều chỉnh đến 7,4. Đối với thuốc chống ung thư crizotinib và nilotinib, do khả năng hòa tan kém và gây độc tế bào, nồng độ dao động từ 0,1 đến 25 µM. Đối với ketoconazole và warfarin, nồng độ concen dao động từ 0,1 đến 100 µM. Tóm tắt lại, sau 14 ngày nuôi cấy, tất cả các thuốc hòa tan trong HBSS với 1% HEPES (v / v) được ủ trước trong 10 phút ở 37 độ. Sau đó, các tế bào được ủ với 10 µM apixaban hoặc rivaroxaban trong 60 phút ở 37 độ. Cuối cùng, sau ba lần rửa trong dung dịch HBSS / HEPES lạnh, các tế bào được ly giải ở nhiệt độ phòng trong 45 phút trong dung dịch Triton X 0,2% -100. Lượng DOAC nội bào sau đó được định lượng bằng phương pháp sắc ký lỏng - khối phổ (LC-MS). Dữ liệu được biểu thị bằng phần trăm tăng tích lũy DOAC, và tích lũy DOAC nội tủy được đặt tùy ý ở mức 100 phần trăm trong các ô đối chứng. Các giá trị IC50 để ức chế hoạt động P-gp, tương ứng với các giá trị nồng độ hiệu quả nửa cực đại (EC50) để tăng tích lũy DOAC, được xác định từ mô hình hồi quy bình phương nhỏ nhất phi tuyến không trọng số của sự tăng tích lũy với hàm 'nls ()' trong R phần mềm, theo phương trình sau (Phương trình 1):

Sắc ký lỏng – Phân tích khối phổPhép định lượng của apixaban (m / z 46 0. 19793) và rivaroxaban (m / z 436. 0 7285) được thực hiện bằng Ultimate U3 0 0 {18 }} hệ thống sắc ký lỏng (Dionex, Sunnyvale, CA, USA) kết hợp với khối phổ kế Q-Exactive Plus (ThermoFisher, Bremen, Germany). Sự phân tách LC đạt được bằng cách sử dụng cột phân tích Hypersil Gold C18 (3 µm, 5 0 × 2,1 mm) (ThermoFisher Scientifc, Waltham, MA, USA) và tốc độ gia cầm là 0. 6 mL / phút . Pha động A là nước với 0. 1 phần trăm axit formic (FA) và pha động B là axetonitril với 0. 1 phần trăm FA. Đối với rivaroxaban, gradient là: 0 - 0. 3 phút, 10 phần trăm B; 0,3–1 phút, tuyến tính từ 10 phần trăm đến 70 phần trăm B; 1–1,5 phút, 70 phần trăm B; 1,51 phút, quay lại điều kiện ban đầu cho đến 3 phút. Đối với apixaban, gradient là: 0–0,3 phút, 10 phần trăm B; 0,3–0,7 phút, tuyến tính từ 10 đến 90 phần trăm B; 0,7–1,5, 90 phần trăm B; 1,51 phút, quay lại điều kiện ban đầu cho đến 3 phút. Việc phát hiện được thực hiện ở chế độ theo dõi phản ứng song song dương tính điện cực (PRM) ở độ phân giải 35, 000 (ở m / z 200). Các tiêu chuẩn nội bộ (IS) là [13C, 2H7]-megapixelaban (m / z 468.2452) đối với apixaban và [13C6] -rivaroxaban (m / z 442.09297) đối với rivaroxaban. Đối với mỗi loại thuốc và IS tương ứng của nó, một ion đích (để định lượng) và một ion gây nhiễu được theo dõi. Đối với rivaroxaban và IS của nó, ion mục tiêu là m / z 144,95125 và các ion gây nhiễu tương ứng là m / z 231,1280 và m / z 237,13298. Đối với apixaban và IS của nó, ion mục tiêu là m / z 199,08656 và các ion gây nhiễu tương ứng là m / z 282.12387 và m / z 241.06062.
Kết quả
Thử nghiệm sàng lọc tích lũy Rhodamine 123Xét nghiệm sàng lọc tích lũy rhodamine 123 được thực hiện trong các tế bào RPTEC / TERT1 với 14 loại thuốc có các cấu trúc ức chế khác nhau (Hình 1). Đúng như dự đoán, sự tích tụ trong tế bào của rhodamine 123 khi có mặt của cyclosporin A, một chất ức chế phổ rộng, là một trong những mức cao nhất, với mức tăng tích lũy 75% so với các tế bào đối chứng. Sự hiện diện của verapamil, một chất ức chế P-gp cụ thể, dẫn đến sự gia tăng tích tụ rhodamine 123 lên 57%, chứng tỏ sự tham gia của P-gp. Theo cách tương tự, ketoconazole, được mô tả như một chất ức chế P-gp mạnh, dẫn đến sự gia tăng nhiều hơn (66%) trong sự tích tụ nội bào của rhodamine 123 so với verapamil, làm rối loạn mức độ ức chế của nó. Ngược lại, việc bổ sung amiodarone, được đặc trưng như một chất ức chế P-gp vừa phải, gây ra sự gia tăng tích lũy 59%, tương tự như do verapamil gây ra. Các hồ sơ ức chế khác nhau đã được quan sát thấy đối với các chất chống ung thư nilotinib, axitinib, crizotinib, erlotinib và idelalisib. Việc bổ sung nilotinib làm tăng mạnh sự tích tụ rhodamine 123 (71%), cho thấy khả năng ức chế đáng kể, tiếp theo là axitinib, làm tăng khả năng giữ lại 57%. Mặt khác, crizotinib và erlotinib cho thấy tiềm năng ức chế trung bình đến thấp, với sự gia tăng tích lũy rhodamine 123 lần lượt là 23% và 16%. Idelalisib không lây nhiễm sự tích tụ rhodamine 123; điều này cũng đúng với warfarin,
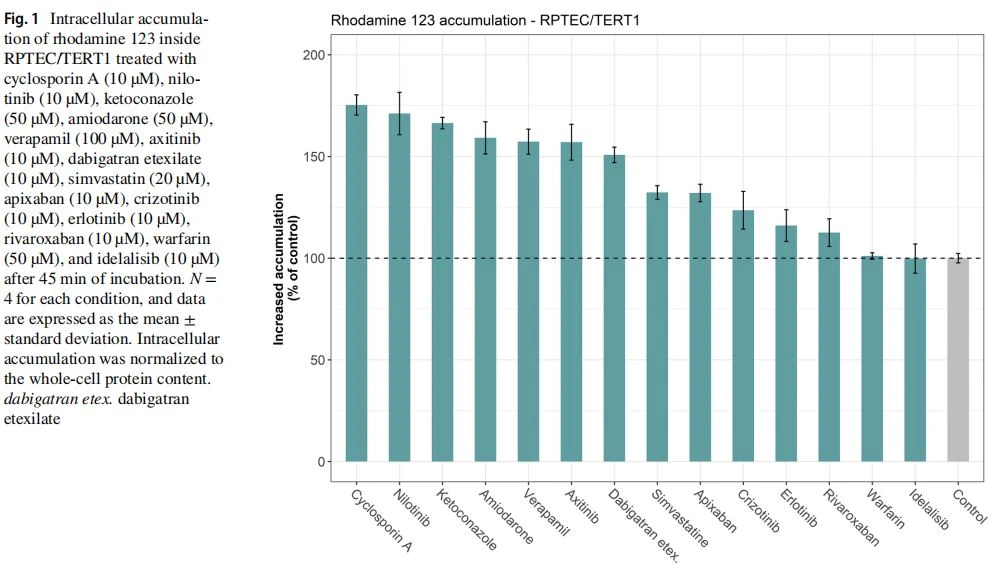
được chọn làm chất không ức chế. Trong số ba DOAC, apixaban và rivaroxaban gây ra sự gia tăng nhẹ trong việc lưu giữ rhodamine lần lượt là 123: 33% và 12%. Điều thú vị là dabigatran etexilate, một tiền chất của dabigatran và một chất nền đã biết của P-gp, gây ra sự gia tăng khả năng lưu giữ rhodamine 123 khoảng 50%, mặc dù nó không được mô tả là một chất ức chế P-gp tiềm năng. Cuối cùng, việc bổ sung simvastatin chỉ làm tăng nhẹ sự tích tụ của chất nền phát quang (32%). Dựa trên sự sàng lọc này, bốn loại thuốc đã được chọn để đánh giá mức độ nhiễm phụ thuộc nồng độ của chúng vào sự tích tụ nội bào của apixaban và rivaroxaban trong mô hình RPTEC / TERT1. Ketoconazole được chọn làm điều kiện kiểm soát tích cực đối với sự ức chế P-gp, và warfarin được chọn làm chất không ức chế P-gp đối với tình trạng kiểm soát âm tính. Nilotinib và crizotinib lần lượt được chọn là chất ức chế P-gp mạnh và trung bình. Một số điều kiện đã được tái tạo với mô hình tham chiếu, Caco -2. Sự tích tụ nội bào của R123 trong tế bào được xác định sau khi kết hợp (hoặc không) với apixaban và rivaroxaban (10 µM), nilotinib (10 µM), và với cyclosporin A (10 µM) và verapamil (100 µM) cho các điều kiện kiểm soát ức chế (Hình 2A). Như dự đoán, verapamil và cyclosporin A gây ra sự gia tăng cao trong việc giữ lại R123 lần lượt là 297 phần trăm và 275 phần trăm. Theo cách tương tự, nilotinib gây ra sự gia tăng cao sự tích tụ trong tế bào của R123 (229 phần trăm), làm ảnh hưởng đến tiềm năng ức chế của nó. Kết hợp R123 với DOAC dẫn đến sự tích tụ của R123 (40–44 phần trăm) tăng nhẹ so với các loại thuốc khác. Hơn nữa, sự tích tụ nội bào của rhodamine 123 khi không có và có mặt của cyclosporin A trongthậntế bào người sơ cấp cũng được khảo sát trong nghiên cứu này để kiểm tra độ tin cậy của kết quả thu được với tế bào RPTEC / TERT1 (Hình 2B). Những phân tích này cho thấy rằng sự có mặt của cyclosporin A làm tăng khả năng giữ lại R123 lên 71 phần trăm. Giá trị này gần với giá trị thu được trong cùng điều kiện với tế bào RPTEC / TERT1 (tăng 75% với cyclosporin A). Do đó, hoạt động của P-glycoprotein là tương tự trong mô hình RPTEC / TERT1 và các tế bào sơ cấp của con người.
Thử nghiệm tích lũy nội bào DOAC: Xác định tỷ lệ IC50 và I1 / IC50 Các nghiên cứu tích lũy nội bào được thực hiện để đánh giá sự vận chuyển qua trung gian P-gp của apixaban và rivaroxaban ở nồng độ không đổi 1 0 µM trong tế bào RPTEC / TERT1 trong ống nghiệm và khi có sự gia tăng nồng độ của nilotinib, crizotinib, ketoconazole , và warfarin (Hình 2, 3). Việc mô hình hóa nồng độ apixaban và rivaroxaban tăng được đánh giá để xác định giá trị IC50. Kết hợp DOAC với nilotinib dẫn đến giá trị IC50 thấp nhất: 0,85 µM và 1,37 µM đối với rivaroxaban và apixaban, tương ứng (Hình 4, 5). Sự kết hợp với crizotinib tạo ra IC50 val ues là 10,1 µM và 12,2 µM đối với rivaroxaban và apixaban, tương ứng. Đáng ngạc nhiên là việc kết hợp DOAC với keto conazole không tạo ra giá trị IC50 thấp nhất (tương ứng là 16,5 µM và 16,9 µM đối với rivaroxaban và apixaban). Cuối cùng, như mong đợi, sự kết hợp với warfarin,


được chọn làm chất không ức chế, không làm lây nhiễm sự chậm phát triển nội bào của hai DOAC. Do đó, sự tích tụ nội bào của cả apixaban và rivaroxaban trong tế bào Caco -2 với sự gia tăng nồng độ nilotinib do đó đã được nghiên cứu để so sánh với các mô hình tế bào. Điều thú vị là, như được quan sát với mô hình RPTEC / TERT1, giá trị IC5 0 cho rivaroxaban (4,16 µM) thấp hơn giá trị thu được cho apixaban (9,35 µM). Cũng rất thú vị khi lưu ý rằng giá trị IC5 0 quan sát được trong ô Caco -2 cao hơn giá trị thu được trong ô RPTEC / TERT1 cho cùng một chất ức chế. Mức độ phù hợp lâm sàng của DDI có thể được dự đoán từ dữ liệu in vitro. Theo hướng dẫn của FDA, tỷ lệ [I1] / IC5 0 được tính toán cho mỗi sự kết hợp thuốc. Tỷ lệ này cho phép so sánh nồng độ in vivo với nồng độ đã biết để tạo ra efect in vitro có liên quan. Đối với apixaban trong các tế bào RPTEC / TERT1, tỷ lệ tương ứng là 3,1, 0,06 và 17,4 với nilotinib, crizotinib và ketoconazole (Bảng 1). Trong ô Caco -2, tỷ lệ [I1] / IC50 là 0,46 cho tương tác giữa apixaban và nilotinib (Bảng 1). Đối với rivaroxaban, tỷ lệ này cao hơn một chút so với tỷ lệ thu được đối với apixaban trong ô RPTEC / TERT1: tương ứng là 5,1, 0,08 và 17,7 đối với nilotinib, crizotinib và ketoconazole (Bảng 2). Theo cách tương tự, tỷ lệ [I1] / IC50 quan sát được đối với tương tác giữa rivaroxaban và nilotinib trong ô Caco -2 là 1,03, cao hơn tỷ lệ thu được đối với apixaban (Bảng 2).


Thảo luận
Nhiều nghiên cứu được thực hiện trong những thập kỷ gần đây đã báo cáo vai trò đáng chú ý của P-gp trong dược động học của thuốc [17-19]. Do sự quan tâm ngày càng tăng của các cơ quan quản lý đối với các tương tác thuốc qua trung gian P-gp, các xét nghiệm in vitro để khảo sát khả năng ức chế của thuốc là một khía cạnh quan trọng của quá trình phát triển thuốc và thực hành lâm sàng. Vì vậy, nhiều thử nghiệm trong ống nghiệm đã được tiến hành và hầu hết các dữ liệu liên quan về khả năng hấp thụ được dự đoán ở ruột đã được tạo ra từ các dòng tế bào Caco -2 và MDCK-MDR1 [20–22]. Tuy nhiên, có rất ít dữ liệu về sự bài tiết tích cực của thuốc ở ống thận, chất này cũng đóng một vai trò quan trọng trong việc phân hủy thuốc và phụ thuộc vào sự hiện diện của chất vận chuyển ABC. Quan sát này rõ ràng có liên quan đến việc thiếu các đặc điểmthậndòng tế bào để dự đoán thuốcthậnefux. Mục tiêu này yêu cầu in vitrothậnmô hình mô phỏng gần giống với hàng rào sinh lý. Dòng tế bào người RPTEC / TERT1, biểu hiện một số chất vận chuyển ABC (đặc biệt là P-gp), dường như là một sự thay thế tốt, như đã được chứng minh trong một nghiên cứu trước đây [16]. Trong bối cảnh này, nghiên cứu hiện tại đã nghiên cứu việc áp dụng mô hình RPTEC / TERT1 để đánh giá tiềm năng ức chế P-gp. Theo hiểu biết tốt nhất của chúng tôi, công trình này là lần đầu tiên cung cấp dữ liệu từ các nghiên cứu về sự ức chế P-gp bằng cách sử dụngthậntế bào.
Các xét nghiệm in vitro để xác định tiềm năng ức chế P-gp thường dựa trên việc sử dụng chất nền P-gp tham chiếu cụ thể, chẳng hạn như digoxin hoặc rhodamine 123 [23–25]. Do dễ sử dụng, các đầu dò phát quang có lợi cho các xét nghiệm thông lượng cao. Hơn nữa, rhodamine 123 đã được áp dụng rộng rãi để phát hiện hoạt động của P-gp trong một loạt các nghiên cứu [26–28]. Bằng cách này, các thử nghiệm về sự tích tụ rhodamine 123 trong các tế bào RPTEC / TERT1 đã được thực hiện trong nghiên cứu này để xác định các cấu trúc ức chế của 14 loại thuốc. Trong số các loại thuốc này, cyclosporin A, ketoconazole và verapamil được chọn làm chất ức chế P-gp mạnh. Các chất ức chế này đã được đặc trưng rộng rãi về khả năng ức chế P-gp quan trọng của chúng, dẫn đến điều hòa cả quá trình vận chuyển digoxin và rhodamine 123 [27, 29, 30]. Đúng như dự đoán, những loại thuốc này gây ra sự ức chế rhodamine 123 cao nhất trong các tế bào RPTEC / TERT1. Ngược lại, không có sự gia tăng khả năng lưu giữ của R123 được quan sát thấy với warfarin, được sử dụng như một đối chứng âm tính, ảnh hưởng đến độ tin cậy của mô hình RPTEC / TERT1. Điều thú vị là trong số tất cả các loại thuốc được thử nghiệm, DOAC - bao gồm dabigatran etexilate, apixaban và rivaroxaban - gây ra sự gia tăng rõ rệt trong việc giữ lại R123, mặc dù trước đây chúng không được đặc trưng là chất ức chế, chỉ là chất nền P-gp [31, 32]. Nhận định này có thể là do sự tồn tại của cái gọi là ức chế "cạnh tranh", nơi thuốc có thể tương tác với các vị trí liên kết giống nhau trên P-gp. Các vị trí được đặc trưng tốt nhất cho P-gp là vị trí H (để liên kết Hoechst 33342) và vị trí R (để liên kết rhodamine 123). Tuy nhiên, nhiều vị trí liên kết thuốc chưa biết khác có thể đóng một vai trò nào đó trong những tương tác này, điều này có thể giải thích sự lây nhiễm DOAC khác nhau trên sự tích tụ của R123 [33, 34]. Do đó, sự ức chế P-gp được quan sát đối với một loại thuốc nhất định phụ thuộc vào chất nền được sử dụng trong các nghiên cứu in vitro [28, 35]. Do đó, việc sử dụng các chất nền P-gp khác nhau tương tác với các vị trí liên kết thuốc khác nhau nên được xem xét để mô tả chính xác hiệu lực ức chế P-gp giả định của thuốc. Cũng rất thú vị khi lưu ý rằng một số điều kiện từ sàng lọc rhodamine 123 cũng được thực hiện trong các tế bào Caco -2 để so sánh các tế bào RPTEC / TERT1 với mô hình tham chiếu trong các nghiên cứu vận chuyển ma túy. Đúng như dự đoán, cyclosporin A, verapamil và nilotinib làm tăng khả năng lưu giữ rhodamine cao nhất. Các cấu hình ức chế giống nhau được quan sát thấy với cả tế bào Caco -2 và RPTEC / TERT1. Tuy nhiên, sự gia tăng lưu giữ rhodamine 123 được tạo ra bởi các tương tác trong mô hình Caco -2 lớn hơn so với những gì được quan sát thấy trong các tế bào RPTEC / TERT1, cho thấy có sự khác biệt tiềm năng trong việc biểu hiện P-glycoprotein giữa các mô hình. Do đó, hiện tại nghiên cứu, một phương pháp thứ hai đã được sử dụng để đánh giá và xác định khả năng ức chế P-gp của thuốc.

CISTANCHE SẼ CẢI THIỆN PHÂN TÍCH KIDNEY / RENAL
Dựa trên xét nghiệm tích lũy rhodamine 123, bốn loại thuốc đã được chọn để xác định nồng độ phụ thuộc vào sự tích tụ nội bào của apixaban và rivaroxaban. P-gp đã được chứng minh là đóng một vai trò chính trong efux của apixaban và rivaroxaban [32, 36]. Do đó, giá trị IC50 của nilotinib, crizotinib và ketoconazole đã được đánh giá, với DOAC được chọn làm thuốc "nạn nhân". Theo hiểu biết tốt nhất của chúng tôi, nghiên cứu này là nghiên cứu đầu tiên thực hiện các nghiên cứu tích lũy nội bào với DOAC ở ngườithậntế bào. Giá trị IC50 thu được đối với nilotinib và crizotinib phù hợp với hồ sơ ức chế của chúng thu được từ xét nghiệm tích lũy rhodamine 123. Nilotinib, gây ra sự gia tăng mạnh mẽ trong việc giữ lại R123, đưa ra giá trị IC50 thấp nhất cho hai DOAC, gây ra khả năng ức chế cao của nó. Kết quả này cũng phù hợp với một nghiên cứu trước đây cho thấy sự gia tăng phụ thuộc nồng độ trong sự tích tụ nội bào của [3 H] -paclitaxel trong các tế bào được truyền MDR 1-, cho thấy rằng nó có một cấu trúc chất ức chế [37]. Đối với crizotinib, xét nghiệm R123 cho thấy tiềm năng ức chế vừa phải, ít làm tăng khả năng giữ lại R123 hơn so với xét nghiệm do nilotinib gây ra. Quan sát này được hỗ trợ bởi một nghiên cứu trước đây trong đó crizotinib làm tăng sự tích tụ nội bào của R123 và doxorubicin trong các tế bào được truyền MDR 1- [38]. Kết quả này cũng phù hợp với các giá trị IC50 được xác định với DOAC, cao hơn các giá trị tương ứng đối với nilotinib, vượt qua giới hạn ức chế vừa phải của nó. Tuy nhiên, điều thú vị cần lưu ý là nồng độ 10 µM của nilotinib hoặc crizotinib không gây ra sự gia tăng tương tự trong việc lưu giữ rhodamine 123 và DOACs. Trong sàng lọc rhodamine, nilotinib làm tăng khả năng lưu giữ chất nền lên khoảng 71%, trong khi đó là khoảng 40% đối với DOAC. Ngược lại, crizotinib gây ra sự gia tăng nhỏ trong việc lưu giữ rhodamine (23 phần trăm) nhưng tăng nhiều hơn trong việc lưu giữ DOAC (khoảng 50 phần trăm) ở cùng một nồng độ. Như đã thảo luận trước đây, quan sát này có thể được giải thích bởi sự khác biệt trong các vị trí liên kết trên P-gp. Người ta biết rằng nhiều loại thuốc tương tác và cạnh tranh với vị trí liên kết H hơn là vị trí liên kết R (là nơi rhodamine 123 liên kết), và ngược lại [39]. Điều thú vị là ketoconazole, được biết đến là một chất ức chế P-gp mạnh, gây ra sự gia tăng một chút rhodamine 123 so với nilotinib (tương ứng là 66% so với 71%). Tuy nhiên, một giá trị tương tự đã được quan sát thấy với các ô Caco -2, trong đó sự hiện diện của ketoconazole làm tăng 60% sự tích tụ của R123 [40]. Sự tích tụ nội bào của DOAC để xác định giá trị IC50 cũng cho thấy giá trị cao hơn so với nilotinib và crizotinib. Điều thú vị là hầu hết các giá trị IC50 được tìm thấy trong các mô hình LLC-PK1 hoặc Caco -2 sử dụng digoxin làm chất nền P-gp là từ 3 đến 4 µM đối với ketoconazole [41, 42]. Những giá trị này khá khác với những giá trị được tìm thấy trong nghiên cứu hiện tại (16,5 µM và 16,9 µM với apixaban và rivaroxaban, tương ứng). Quan sát này cho thấy rằng các lựa chọn chất nền và mô hình được sử dụng là những thông tin quan trọng khi xác định tiềm năng ức chế P-gp. Ngoài ra, một nghiên cứu gần đây báo cáo rằng mức độ biểu hiện của chất vận chuyển ABC trong mô hình tế bào in-vitro có tác động đến các xét nghiệm vận chuyển thuốc và do đó đến việc đánh giá DDI liên quan đến P-gp [43]. Thật vậy, việc xác định giá trị IC50 đối với verapamil sử dụng rivaroxaban làm chất nền P-gp cho thấy sự không đồng nhất giữa mô hình tế bào MDCKMDR1 và Caco -2, với giá trị IC50 tương ứng là 6,94 µM và 21,2 µM [43]. Hơn nữa, sự phụ thuộc nồng độ của nilotinib vào sự tích tụ nội bào của apixaban và rivaroxaban cũng được khảo sát trong tế bào Caco -2 trong nghiên cứu này. Điều thú vị là các giá trị IC50 cho nilotinib trong ô Caco -2 cao hơn đáng kể so với các ô RPTEC / TERT1. Quan sát này có thể được giải thích bởi sự khác nhau trong biểu thức P-gp giữa các mô hình này. Ngoài ra, người ta biết rằng sự phân bố P-gp phụ thuộc vào mô được xem xét. Fallon và cộng sự. chứng minh rằng mức P-gp cao hơn ởquả thậnhơn trong mô gan ở người [45]. Mặt khác, mức độ biểu hiện của P-gp dường như ở ruột cao hơn ởquả thậnmô [46]. Do đó, việc sử dụng các tế bào của con người như mô hình RPTEC / TERT1, không biểu hiện quá mức các chất vận chuyển, do đó có thể cung cấp thêm dữ liệu. Những dữ liệu này có thể được sử dụng và đưa ra trong mô hình dược động học dựa trên sinh lý học (PBPK) bằng cách tích hợp một số thông số, chẳng hạn như số lượng P-gp trong mô hoặc mô hình in vitro hoặc các giá trị IC50.
Mặc dù giá trị IC5 0 được tìm thấy đối với ketoconazole trong mô hình RPTEC / TERT1 cao hơn so với giá trị được quan sát trong y văn, nhưng tỷ lệ [I1] / IC50 — được xác thực như một yếu tố dự đoán về các DDI có liên quan về mặt lâm sàng đối với thuốc uống — cho thấy giá trị cao trên ngưỡng 0,1 được xác định bởi FDA. Kết quả này phù hợp với một nghiên cứu lâm sàng cho thấy mức độ phơi nhiễm apixaban tăng gấp hai lần khi dùng đồng thời ketoconazole [44]. Tổng hợp lại, tất cả các kết quả này chứng minh rằng mô hình RPTEC / TERT1 là một công cụ đầy hứa hẹn để đánh giá tiềm năng ức chế P-gp.

CISTANCHE SẼ CẢI THIỆN ĐAU KIDNEY / RENAL
Sự kết luận
Nghiên cứu của chúng tôi đã chứng minh rằng việc áp dụng mô hình RPTEC / TERT1 thuận tiện cho việc đánh giá tiềm năng ức chế P-gp của các nhóm thuốc khác nhau. Các xét nghiệm tích lũy Rhodamine 123 cho phép thực hiện sàng lọc thuốc ban đầu. Tuy nhiên, tiềm năng ức chế P-gp của các thuốc không tương tác với vị trí R của P-gp cũng phải được khảo sát bằng cách sử dụng các chất nền bổ sung để làm sai lệch các dự đoán. Các giá trị IC50 được xác định từ sự tích tụ trong tế bào của apixaban và rivaroxaban phù hợp với các cấu trúc ức chế được quan sát thấy với rhodamine 123. Hơn nữa, việc sử dụng ketoconazole và warfarin như một chất ức chế mạnh và một chất không ức chế P-gp, tương ứng, gây ra độ tin cậy của mô hình RPTEC / TER1 khi nó được sử dụng để thu thập dữ liệu in vitro về tiềm năng ức chế của các nhà thuốc P-gp. Cuối cùng, việc so sánh kết quả thu được bằng mô hình RPTEC / TERT1 với kết quả thu được bằng cách sử dụng tế bào Caco -2 đã làm nổi bật tầm quan trọng của việc tiến hành các nghiên cứu trong ống nghiệm trong các mô hình tế bào khác nhau để xác định phạm vi ức chế cho một loại thuốc nhất định.